Die Endotoxinprüfung ist für kein Peptid optional, das in die Zellkultur oder in einen endotoxinempfindlichen Assay geht. Sie macht den Unterschied zwischen einem sauberen Ergebnis und wochenlangem, unerklärlichem Zytokin-Rauschen oder einem kompromittierten Assay-System. Bevor irgendetwas angesetzt wird, sollte das Analysenzertifikat (COA) der Charge herangezogen und auf ein numerisches LAL-Ergebnis in EU/mL oder EU/mg sowie auf die verwendete Methode (USP <85> Gel-Clot, kinetisch-chromogen oder rFC) geprüft werden. Bei Peptelia gehört die Endotoxinprüfung je nach Produkt zum chargenbezogenen COA; ein numerisches Ergebnis mit Methodenangabe ist die Grundlage, die jeder Lieferant erfüllen sollte.
TL;DR:
- Endotoxinkontamination gelangt vor allem während der Herstellung über Wasserquellen in Peptide, nicht über Aminosäuren oder Rohstoffe.
- Die Validierung der Methodeneignung für jede Peptidmatrix ist unerlässlich, um Fehlergebnisse durch Reaktionshemmung oder -verstärkung zu vermeiden.
- Lieferanten müssen detaillierte, chargenspezifische numerische Endotoxinergebnisse einschließlich Nachweisgrenzen und Methodenvalidierung liefern, damit eine korrekte Bewertung möglich ist.
- Routineprozesse wie HPLC-Sanitisierung, validierte Wassersysteme und sachgerechte Handhabung sind entscheidend, um eine Endotoxinanreicherung in Peptiden zu verhindern.
- Der Assay-Grenzwert hängt von Methode und Versuchsansatz ab, weshalb Endotoxineinheiten sorgfältig umgerechnet (EU/mL, EU/mg, EU je Ansatz) und interpretiert werden müssen.
Inhaltsverzeichnis
- Was Endotoxine sind und warum sie für die Peptidforschung wichtig sind
- Wie Peptide kontaminiert werden: von der Synthese bis zum Versand
- Prüfmethoden: LAL, rFC, MAT und warum die Methodeneignung nicht optional ist
- Die Zahlen lesen: EU/mL, EU/mg und Assay-Grenzwerte
- Wie ein COA zu lesen ist und was tatsächlich angefordert werden sollte
- Kontamination verhindern: Kontrollen, die wirklich funktionieren
- Vorbereitung von Peptidproben vor der Endotoxinprüfung
- Warum Peptidproben falsche Messwerte liefern und wie sich das beheben lässt
- Validierung einer Endotoxinmethode für ein neues Peptid
- Wenn Endotoxinkontamination durchrutscht: Was passiert ist und was sich geändert hat
- Die Beschaffungs-Checkliste vor dem Kauf
- Was jenseits der Standardratschläge wirklich zählt
- Quellen
Was Endotoxine sind und warum sie für die Peptidforschung wichtig sind
Endotoxin, genauer Lipopolysaccharid (LPS), ist ein Strukturbestandteil der äußeren Membran gramnegativer Bakterien. Es übersteht Autoklavieren, Sterilfiltration und die meisten terminalen Sterilisationsschritte, die die Bakterien selbst abtöten. Genau darin liegt die Falle: Ein Peptid kann einen Sterilitätstest nach USP <71> bestehen und trotzdem eine pyrogene Last tragen, denn die Sterilitätsprüfung erfasst lebende Organismen, während die Endotoxinprüfung ein hitzestabiles Toxin misst, das diese Organismen hinterlassen haben.
In vitro bindet LPS an TLR4-Rezeptoren auf Makrophagen und anderen Immunzellen und löst eine Zytokinfreisetzung aus, die jedes Signal überdecken kann, das in einem metabolischen oder neurokognitiven Assay gemessen werden soll. Schon geringe Endotoxinmengen können zellbasierte Assays verfälschen, weshalb für empfindliche Laboransätze strenge Grenzwerte gelten.
Die Reinheitsprüfung per HPLC zeigt, wie viel des Peptids tatsächlich das bestellte Peptid ist. Sie sagt nichts über bakterielle Kontamination aus. Endotoxinprüfung, Sterilitätsprüfung und Reinheitsprüfung sind drei getrennte Fragen, und ein Lieferant, der nur eine davon beantwortet, liefert ein unvollständiges Bild.
Wie Peptide kontaminiert werden: von der Synthese bis zum Versand
Endotoxin stammt in der Regel nicht aus den Aminosäurebausteinen. Es stammt aus Wasser. Jeder wässrige Schritt in der Peptidherstellung, Pufferherstellung, HPLC-Mobilphasen, Harzwäschen, ist ein potenzieller Eintrittspunkt, wenn das Wassersystem nicht nach dem Standard für Wasser für Injektionszwecke (WFI) validiert ist.
Herstellungskontrollen sind hier wichtiger, als oft angenommen wird, denn eine einzige nicht sanitisierte HPLC-Säule kann Endotoxin in eine ansonsten saubere Charge eintragen, und Gefriertrockner mit mangelhafter Wartungshistorie können im letzten Trocknungsschritt erneut Kontamination einbringen. Auch Verpackung und Handhabung durch das Personal spielen eine Rolle. Ein Vial, das in einer nicht kontrollierten Umgebung verschlossen oder beim Umfüllen ohne Handschuhe angefasst wird, nimmt Bioburden auf, die im nächsten LAL-Test sichtbar wird.
Bei der Prüfung eines Lieferanten sollten diese konkreten Punkte abgefragt werden:
- Qualifizierung des Wassersystems (WFI-Qualität oder gleichwertig, mit Validierungsunterlagen)
- Protokoll und Häufigkeit der HPLC-Säulensanitisierung
- Reinraumklassifizierung für Abfüll- und Lyophilisationsschritte
- Depyrogenisierungsverfahren für Glasgeräte und Vial-Stopfen
- Bekleidungs- und Hygieneprotokolle für Mitarbeitende im Verarbeitungsbereich
Ein Lieferant, der diese Fragen nicht konkret, sondern nur allgemein beantworten kann, hat nicht durchdacht, wo sein eigenes Risiko tatsächlich liegt.
Prüfmethoden: LAL, rFC, MAT und warum die Methodeneignung nicht optional ist
Der Limulus-Amöbozyten-Lysat-Test (LAL) ist nach wie vor das Arbeitspferd. Es gibt ihn in drei Varianten. Gel-Clot ist qualitativ und günstig, geeignet für ein Bestanden/Nicht-bestanden-Screening, aber nicht für einen präzisen Wert. Turbidimetrische und kinetisch-chromogene Methoden sind quantitativ, und kinetisch-chromogene Plattformen erreichen Nachweisgrenzen von etwa 0,005 bis 0,01 EU/mL, also die Auflösung, die für eine enge Zellkultur-Spezifikation benötigt wird.
Rekombinante-Faktor-C-Assays (rFC) sind die tierfreie Alternative und verwenden ein einzelnes rekombinantes Protein anstelle von Pfeilschwanzkrebs-Lysat. Genau deshalb gewinnen sie an Bedeutung, und sie werden zunehmend neben oder anstelle von LAL eingesetzt in Laboren, die sich von der Lysatbeschaffung lösen wollen. Monozyten-Aktivierungstests (MAT) gehen noch einen Schritt weiter und messen die tatsächliche humane Zytokinantwort, was sie für die Pyrogenität biologisch relevanter, aber langsamer und ressourcenintensiver macht.
Keine dieser Methoden funktioniert bei einer Peptidprobe ohne Weiteres. Peptide können die LAL-Reaktion hemmen oder verstärken und dadurch eine reale Kontamination maskieren oder ein falsch positives Ergebnis erzeugen, weshalb die Prüfung der Methodeneignung (Hemmung und Verstärkung) für jede Peptidmatrix validiert werden muss, bevor dem gelieferten Wert vertraut werden kann. Wird dieser Schritt übersprungen, ist das Ergebnis eine Schätzung mit Dezimalstelle.
So sieht dieser Prozess in der Praxis aus:
- Die Probe bis zur maximal gültigen Verdünnung verdünnen, die die Matrixinterferenz überwindet.
- Eine bekannte Endotoxinkonzentration in die verdünnte Probe spiken und bestätigen, dass die Wiederfindung zwischen 50 und 200 Prozent des erwarteten Werts liegt.
- Die eigentliche Testprobe mit der bestätigten Verdünnung gegen eine validierte Standardkurve messen.
- Das Ergebnis in EU/mL angeben und anschließend anhand der bekannten Peptidkonzentration der Probe in EU/mg umrechnen.
Die Bearbeitungszeit für einen validierten kinetisch-chromogenen Lauf beträgt typischerweise wenige Werktage, sobald die Methodeneignung dokumentiert ist, und weniger, wenn der Lieferant für dieses spezifische Peptid bereits Eignungsdaten vorliegen hat.
Profi-Tipp: Nicht nur den Endotoxinwert anfordern, sondern auch den dahinterstehenden Bericht zur Methodeneignung. Ein Wert ohne validierte Wiederfindungsdaten kann eine reale Kontamination verbergen oder ein falsch positives Ergebnis anzeigen, und ohne Einsicht in die Eignungsprüfung lässt sich nicht erkennen, welches von beidem zutrifft.
Die Zahlen lesen: EU/mL, EU/mg und Assay-Grenzwerte
Eine Endotoxineinheit (EU) misst biologische Aktivität, nicht Masse. Sie ist ein funktioneller Messwert dafür, wie viel pyrogene Reaktion eine Probe auslösen würde; deshalb erfordert die Umrechnung zwischen EU/mL (was der Assay tatsächlich misst) und EU/mg (was die Berechnung der Endotoxinlast im Ansatz benötigt) die Kenntnis der exakten Peptidkonzentration.
In der Zellkulturarbeit gilt meist ein strenger Assay-Grenzwert, oft 0,5 EU/mL oder weniger, da selbst Endotoxin unterhalb des Schwellenwerts Makrophagen in der Schale aktivieren und das Ergebnis verfälschen kann. Jeder konkrete Grenzwert sollte als Ausgangspunkt betrachtet werden, der gegen das Protokoll der eigenen Einrichtung und die Spezifikation des jeweiligen Assays abzugleichen ist, nicht als universelle Regel.
Ein Rechenbeispiel macht dies konkret:
- COA-Wert: <0,1 EU/mg Peptid.
- Endotoxinlast je Ansatz = COA-Wert × Peptidmenge im Ansatz: EU/mg × mg Peptid im Ansatz = EU je Ansatz. Bei 0,1 EU/mg und 2 mg Peptid im Ansatz ergeben sich 0,2 EU; bei 60 mg im Ansatz liefert dieselbe Charge 6 EU.
- Abgleich mit dem Assay-Grenzwert: Die EU je Ansatz werden gegen den Grenzwert des jeweiligen Assays gehalten (z. B. in EU/mL nach Verdünnung auf das Endvolumen). 0,2 EU lassen in vielen Zellkultur-Ansätzen Spielraum, 6 EU können bereits darüber liegen.
Die zweite Zeile ist die Falle. Eine Spezifikation wie „<0,1 EU/mg“ klingt für sich genommen beruhigend, sagt aber erst dann etwas Nützliches aus, wenn sie mit der tatsächlich eingesetzten Peptidmenge im Ansatz multipliziert wird. Ein Peptid, das bei geringer Einwaage sauber wirkt, kann bei hoher Einwaage den Assay-Grenzwert erreichen. Ebenso sollte die Bestimmungsgrenze des Assays geprüft werden. Lautet der angegebene Wert „<0,1 EU/mg“, weil das die niedrigste vom Assay nachweisbare Konzentration war, und nicht, weil exakt auf diesem Niveau gemessen wurde, ist die Sicherheitsmarge kleiner, als sie aussieht.
Wie ein COA zu lesen ist und was tatsächlich angefordert werden sollte
Ein Analysenzertifikat (COA) ist nur so nützlich wie das, was es tatsächlich ausweist. Vor dem Vertrauen in ein COA sollten diese fünf Punkte geprüft werden:
- Ein numerischer LAL- oder rFC-Wert, kein Kontrollkästchen oder Bestanden/Nicht-bestanden-Stempel ohne Zahl
- Einheiten klar als EU/mL oder EU/mg angegeben, mit ausreichenden Konzentrationsdaten für die Umrechnung
- Der Methodenname (USP <85>, kinetisch-chromogen, rFC) und die Nachweisgrenze des Assays
- Die Identität des Prüflabors und das Testdatum
- Eine Chargennummer, die mit dem tatsächlich erhaltenen Produkt übereinstimmt
Leere LAL-Felder auf COAs sind häufiger, als Forschende erwarten, und ein leeres Feld ist kein bestandenes Ergebnis. Es bedeutet meist, dass der Test schlicht nicht durchgeführt wurde. Jedes COA mit undatiertem Bericht, einer nicht zur Lieferung passenden Chargennummer oder einer bloßen Aussage „endotoxinfrei“ ohne belegende Zahl sollte abgelehnt werden. Bei der Kontaktaufnahme mit einem Lieferanten sollte direkt gefragt werden: „Können Sie das numerische LAL-Ergebnis und die Daten zur Methodeneignung für diese spezifische Charge liefern, passend zur Chargennummer auf meiner Lieferung?“ Ein Lieferant mit echter Prüfinfrastruktur beantwortet das in einer E-Mail. Der Ansatz von Peptelia zu Qualität und Laborprüfung basiert genau auf dieser Art chargenbezogener Dokumentation.
Kontamination verhindern: Kontrollen, die wirklich funktionieren
Herstellungskontrollen stehen an erster Stelle. Das bedeutet qualifizierte Rohstoffe, durchgängig WFI-Qualität oder validierte Wassersysteme, dedizierte Verarbeitungslinien mit niedriger Bioburden und einen dokumentierten Reinigungs- und Depyrogenisierungsplan für Geräte und Säulen. HPLC-Säulensanitisierung und konsistente Reinigungsvalidierung gehören zu den wirksamsten Kontrollen, die ein Hersteller durchführen kann, weil Säulen über Chargen hinweg wiederverwendet werden und Kontamination weitertragen, wenn sie nicht sachgerecht gepflegt werden.
Als Nächstes kommen analytische Kontrollen: validierte Methodeneignung für jede Peptidmatrix, quantitatives LAL oder rFC als Standard statt eines qualitativen Gel-Clot-Screenings und MAT reserviert für Fälle, in denen humanrelevante Pyrogenitätsdaten wirklich von Bedeutung sind.
Die Handhabung im Labor ist der Teil, den Forschende direkt kontrollieren. Depyrogenisierte Glasgeräte verwenden, bei der Rekonstitution strikt aseptisch arbeiten, Chargen sorgfältig nachverfolgen, damit ein Kontaminationsereignis auf eine bestimmte Lieferung zurückgeführt werden kann, und eigene stichprobenartige QC-Prüfungen an eingehendem Material durchführen, statt anzunehmen, dass das COA die ganze Geschichte erzählt. Nichts davon eliminiert das Risiko vollständig, aber jede Ebene beseitigt einen konkreten Fehlerpunkt.
Vorbereitung von Peptidproben vor der Endotoxinprüfung
Fehler bei der Probenvorbereitung sind ein häufiger Grund, warum ein sauberes Peptid kontaminiert erscheint oder umgekehrt. Zuerst zählt die Rekonstitution: LAL-Reagenzwasser verwenden, niemals Leitungswasser oder gewöhnliches deionisiertes Wasser, denn normales Laborwasser enthält regelmäßig Spuren von Endotoxin, die den Messwert verfälschen, bevor der Assay überhaupt beginnt.
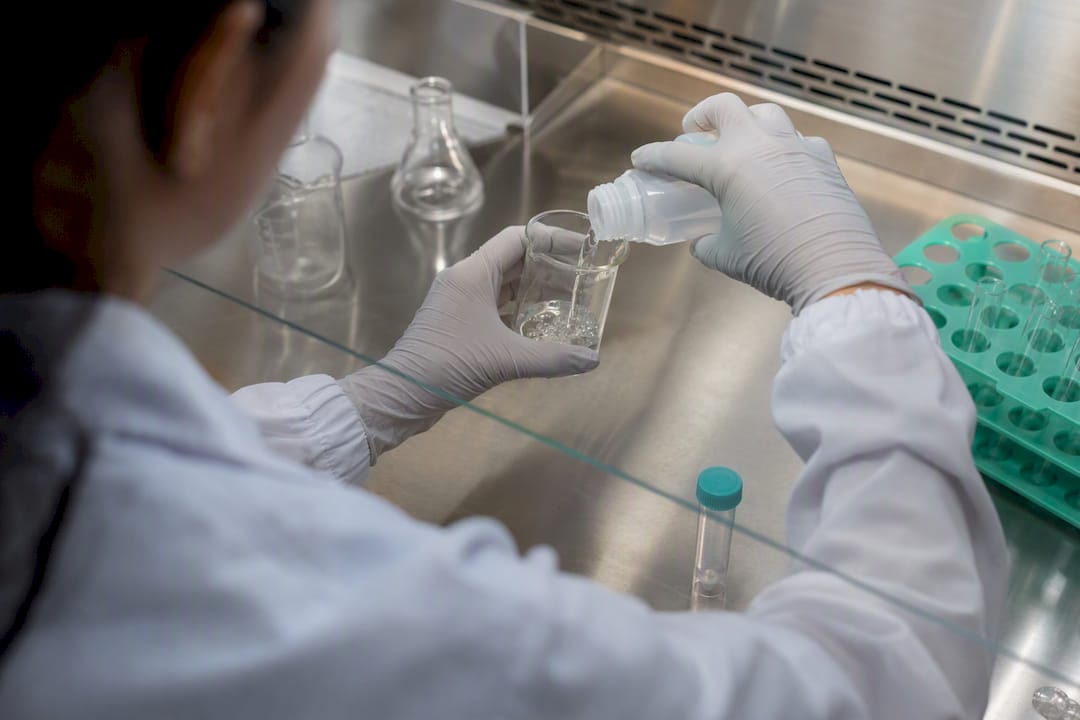
Die Verdünnungstechnik ist ebenso wichtig. Peptide in hoher Konzentration stören häufig die LAL-Chemie, daher wird auf die bei der Methodeneignungsprüfung ermittelte maximal gültige Verdünnung verdünnt, nicht auf eine beliebige runde Zahl. Bei zu geringer Verdünnung verzerrt die Interferenz das Ergebnis; bei zu starker Verdünnung besteht das Risiko, den tatsächlichen Endotoxingehalt unter die Nachweisgrenze des Assays zu drücken, was einen falsch „sauberen“ Messwert erzeugt.
Proben sollten in einem ausgewiesenen endotoxinarmen Arbeitsbereich gehandhabt werden, idealerweise mit denselben depyrogenisierten Glasgeräten wie bei der Eignungsprüfung, und Glas- oder Kunststoffgeräte, die nicht mit pyrogenfreiem Wasser gespült wurden, sind zu vermeiden. Selbst eine vermeintlich saubere Pipettenspitze kann messbares Endotoxin einbringen, wenn sie nicht unter kontrollierten Bedingungen hergestellt oder gelagert wurde.
Auch der Zeitpunkt zählt. Rekonstituierte Peptidlösungen sollten zeitnah getestet oder gefroren gelagert werden, da manche Peptidlösungen bei Kühlschranktemperatur über längere Zeiträume ein langsames mikrobielles Wachstum zulassen, was den Endotoxingehalt zwischen Rekonstitution und Prüfung erhöhen kann. Rekonstitutionsdatum, Charge des Verdünnungsmittels und Lagerbedingungen sollten zusammen mit dem Testergebnis dokumentiert werden. Wirkt ein Ergebnis später auffällig, ist diese Aufzeichnung das, was klären lässt, ob das Peptid, das Wasser oder das Lagerfenster die Ursache war.
Warum Peptidproben falsche Messwerte liefern und wie sich das beheben lässt
Peptide stören die LAL-Chemie in zwei Richtungen, und beide liefern irreführende Zahlen, wenn sie nicht erkannt werden. Hemmung tritt auf, wenn das Peptid oder sein Puffer die Gerinnungskaskade unterdrückt, wodurch reales Endotoxin maskiert und ein falsch niedriges oder negatives Ergebnis erzeugt wird. Verstärkung tritt auf, wenn etwas in der Probe die Reaktion beschleunigt und einen falsch erhöhten Messwert erzeugt, der wie eine Kontamination aussieht, obwohl keine vorliegt.
Eine hohe Peptidkonzentration ist der häufigste Verursacher, zusammen mit bestimmten Puffersalzen, Chelatbildnern wie EDTA und Resten organischer Lösungsmittel aus der HPLC-Aufreinigung. Beta-Glucane aus cellulosebasierten Filtern oder Verpackungsmaterialien können speziell in LAL-Assays ebenfalls ein falsch positives Ergebnis auslösen, da die Kaskade sowohl auf Glucane als auch auf Endotoxin reagiert.
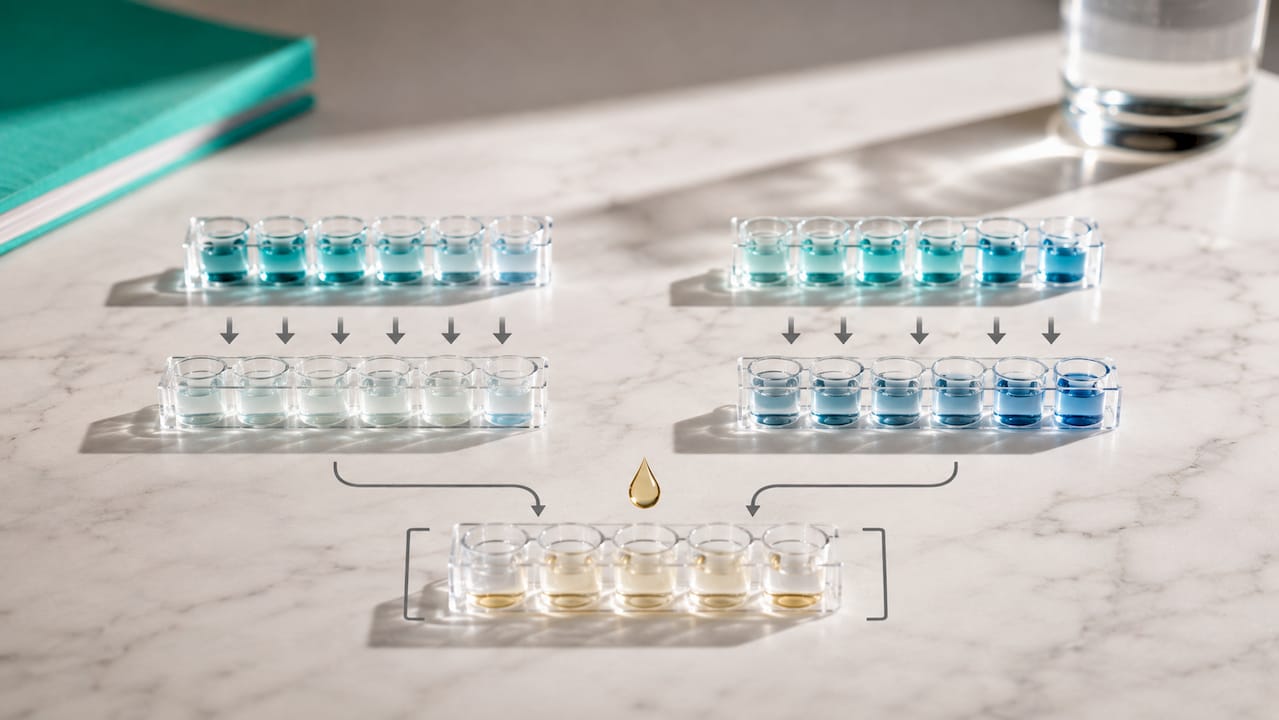
Die Lösung ist das Spike-Recovery-Protokoll, das in die Methodeneignungsprüfung integriert ist: Eine bekannte Endotoxinmenge wird einer verdünnten Probe zugesetzt, und es wird bestätigt, dass der Assay 50 bis 200 Prozent dieser bekannten Menge wiederfindet. Liegt die Wiederfindung außerhalb dieses Bereichs, muss die Probe weiter verdünnt oder ein völlig anderes Assay-Format gewählt werden. Bei Peptiden mit anhaltender Interferenz selbst bei hoher Verdünnung umgehen rFC-Assays das Problem manchmal, da sie auf einer einzelnen rekombinanten Proteinreaktion statt auf der Multi-Enzym-Kaskade des LAL beruhen; allerdings erfordert auch rFC eine eigene Eignungsvalidierung, bevor dem gelieferten Wert vertraut werden kann.
Validierung einer Endotoxinmethode für ein neues Peptid
Jede neue Peptidmatrix benötigt eine eigene Validierung, bevor einem daraus gewonnenen Endotoxinwert vertraut werden kann, und das Überspringen dieses Schritts ist der Ursprung der meisten schlechten Daten. Die Sensitivitätsvalidierung bestätigt den niedrigsten zuverlässigen Nachweispunkt des Assays gegen die Standardkurve, mit mindestens drei bis fünf Replikatläufen, um zu belegen, dass der niedrigste berichtbare Wert real ist und kein Assay-Rauschen.
Die Spezifitätsvalidierung ist der Ort, an dem die zuvor beschriebene Hemmungs- und Verstärkungsprüfung ihre eigentliche Arbeit leistet: Sie bestätigt, dass der Assay spezifisch auf Endotoxin reagiert und nicht auf etwas anderes im Puffer oder in der Formulierung des Peptids. Die Robustheitsprüfung geht weiter: Hält der Assay über verschiedene Analysten, verschiedene Chargen des LAL-Reagenz und kleine Schwankungen in Inkubationstemperatur oder -dauer stand? Eine Methode, die nur in den Händen eines Technikers an einem Tag funktioniert, ist nicht validiert, sondern ein Glücksergebnis.
Für Peptide, die auf eine regulierte Verwendung zusteuern, sollte die Validierungsdokumentation das konkret verwendete Verdünnungsschema, Spike-Recovery-Daten bei dieser Verdünnung und einen definierten Akzeptanzbereich für künftige Chargenprüfungen enthalten. Dieses Paket macht aus einem einmaligen Testergebnis eine wiederholbare, belastbare Methode, die ein Qualitätsprüfer oder ein Fachgutachter tatsächlich eigenständig bewerten kann.
Wenn Endotoxinkontamination durchrutscht: Was passiert ist und was sich geändert hat
Endotoxinversagen geht selten auf einen einzelnen dramatischen Fehler zurück. Es geht auf eine Prozesslücke zurück, die niemand markiert hat, bis die Daten seltsam zurückkamen. Ein Forschungsteam mit unerklärlicher Zytokinaktivität in mehreren Kontrollwells eines Zellkultur-Assays führt das Problem schließlich auf Rekonstitutionswasser zurück, das keine LAL-Qualität hatte, und nicht auf das Peptid selbst; eine Unterscheidung, die erst klar wird, wenn jemand das Wasser tatsächlich unabhängig vom Peptid prüft.
Im Herstellungskontext besteht ein dokumentiertes Muster aus HPLC-Säulen, die eine anfängliche Sanitisierungsprüfung bestehen, aber über Dutzende Produktionsläufe Biofilm ansammeln und den Endotoxingehalt Charge für Charge allmählich erhöhen, bis ein routinemäßiger LAL-Test schließlich einen Wert außerhalb der Spezifikation erfasst. Die Lösung in solchen Fällen ist prozedural: feste Säulenwechselintervalle statt zustandsabhängiger Ermessensentscheidungen und engmaschigere In-Prozess-Prüfungen, statt sich allein auf die Freigabeprüfung zu verlassen, um eine langsame Drift zu erkennen.
Das Muster über diese Vorfälle hinweg ist konsistent. Die Reinheit des Peptids selbst war selten das eigentliche Problem. Die Kontamination ging auf Wasser, Geräte oder Handhabung irgendwo vorgelagert zurück und trat nur zutage, weil jemand auf einem numerischen Endotoxinergebnis bestand, statt ein sauber aussehendes Reinheitschromatogramm als ausreichenden Beleg zu akzeptieren. Das ist das Argument dafür, die Endotoxinprüfung als eigenständigen, nicht verhandelbaren Kontrollpunkt zu behandeln statt als Annahme, die auf guten HPLC-Daten aufsetzt.
Die Beschaffungs-Checkliste vor dem Kauf
Vor der Bestellung sollte bestätigt werden, dass der Lieferant Folgendes liefert: einen numerischen LAL- oder rFC-Wert, den Methodennamen und die Nachweisgrenze, eine Chargennummer, die mit jedem erhaltenen Dokument übereinstimmt, HPLC-Reinheitsdaten mit benanntem Prüflabor und Chromatogramm und ein Testdatum, das aktuell genug ist, um die tatsächlich gekaufte Charge abzubilden. Geht das Peptid in eine sterile Anwendung, sollte zudem eine Sterilitätsaussage verfügbar sein.
Wird diese Checkliste direkt in den Freigabeprozess für Einkäufe des Labors integriert, tritt an die Stelle von Vertrauen ein Papier, das sich tatsächlich auditieren lässt.
Was jenseits der Standardratschläge wirklich zählt
Die meisten Ratgeber zu diesem Thema behandeln die Endotoxinprüfung als Compliance-Kontrollkästchen: Zahl beschaffen, ablegen, weitermachen. Das ist verkehrt herum. Die Zahl zählt erst, wenn die Rechnung gemacht wurde, die sie mit dem tatsächlichen Experiment, der Einwaage und dem Assay-Grenzwert verbindet. Eine Spezifikation „<0,1 EU/mg“, die auf einer Produktseite beruhigend wirkt, kann bei der Skalierung auf einen Ansatz mit hoher Peptideinwaage zu einem erheblichen Anteil des Assay-Grenzwerts werden, und die meisten Forschenden führen diese Berechnung nie durch, bis etwas schiefgeht.
Die herkömmlichen Ratschläge unterschätzen auch die Methodeneignung. Alle fragen nach dem LAL-Wert. Fast niemand fragt, ob dieser Wert aus einer validierten Matrix stammt oder aus einem generischen Assay-Lauf ohne Spike-Recovery-Bestätigung. Das ist die Lücke, die falsche Sicherheit erzeugt: ein sauber aussehendes Ergebnis auf einem Assay, dessen Funktion an diesem spezifischen Peptid nie nachgewiesen wurde.
Wenn nur eines aus diesem Beitrag mitgenommen wird, dann dies: Die Eignungsdaten sind wichtiger als die Schlagzeilenzahl. Ein validiertes Ergebnis von 0,08 EU/mg ist mehr wert als ein unvalidiertes „<0,05“. Beides sollte bei Lieferanten jedes Mal angefordert werden, und eine Weigerung, Eignungsdaten bereitzustellen, ist für sich genommen bereits eine Antwort.
— Max
Ausschließlich für Forschungszwecke (Research Use Only) – keine Anwendung am Menschen oder Tier.
Quellen
- Highly sensitive endotoxin assay combining peptide/graphene oxide and DNA-modified gold nanoparticles – PMC
- Low endotoxin peptide manufacturing: What ‘<0.1 EU/mg’ really means for your project | Kilo Biotechnology
- Controlling endotoxin contamination during peptide manufacturing
- Endotoxin Testing for Peptides