La spectrométrie de masse identifie et quantifie les peptides en mesurant le rapport masse/charge des ions peptidiques intacts et de leurs fragments, puis en associant ces masses à des bases de données de séquençage. Attendez-vous à travailler avec des sources ESI ou MALDI, des analyseurs Orbitrap ou TOF, et une acquisition DDA ou DIA selon que vous avez besoin d’une profondeur de découverte ou d’une quantification reproductible. Les paramètres ci-dessous couvrent ce qui modifie réellement vos résultats.
TL ; TL :
- Les analyseurs Orbitrap haute résolution sont essentiels pour distinguer des modifications telles que la déamidation ou les PTM en raison de leur supériorité de masse.
- Les choix de préparation de l’échantillon, tels que la digestion pour la protéomique ascendante versus la filtration pour la peptidomique, influencent significativement l’interprétation des données et les analyses biologiques.
- La sélection de la méthode d’ionisation, avec ESI privilégiée pour LC-MS et MALDI pour l’empreinte rapide des empreintes digitales, impacte la gestion de la complexité et la sensibilité de l’échantillon.
- Les stratégies de fragmentation en tandem de la MS, comme CID/HCD ou ETD/ECD, doivent correspondre à la modification d’intérêt et à la recherche en aval de la base de données pour une identification précise.
- L’étalonnage régulier des instruments, la vérification de la pureté de l’échantillon et les bonnes pratiques de contrôle qualité sont essentielles pour des résultats fiables en spectrométrie de masse peptidique.
Table des matières
- Qu’est-ce qui fait que la spectrométrie de masse peptidique fonctionne
- Préparer les peptides pour l’instrument
- Ionisation et fragmentation : méthode d’adaptation à la molécule
- Chromatographie : obtenir la séparation juste avant même que Microsoft ne voie l’échantillon
- Choisir entre DDA et DIA pour l’acquisition de données peptidiques
- Du spectre à la séquence : identification et considérations logicielles
- Où l’on utilise la spectrométrie de masse peptidique
- Une liste de contrôle rapide pour les problèmes d’instruments et d’échantillons
- Pourquoi la vérification de la pureté des peptides modifie vos résultats de la spectromètre de masse
- Leçons de laboratoire et paramètres de départ
- Une autre façon de se procurer des peptides vérifiés par le COA pour votre travail sur la SEP
- Sources
Qu’est-ce qui fait que la spectrométrie de masse peptidique fonctionne
Chaque mesure de MS peptidique se résume à un seul chiffre : le rapport masse/charge, ou m/z. Un peptide ionisé dans la source capte un ou plusieurs protons, et l’analyseur rapporte la masse de cette espèce chargée divisée par son état de charge, et non le poids moléculaire réel du peptide. Un peptide tryptique transportant deux protons apparaît à environ la moitié de la m/z que l’on attendrait de sa masse neutre. Si vous vous trompez sur l’état de charge lors de l’interprétation des données, vous attribuerez complètement la mauvaise séquence, ce qui est une erreur plus courante lors de la revue manuelle du spectre que ce que la plupart des gens admettent.
L’analyseur que vous choisissez détermine si vous pouvez même distinguer deux peptides similaires. Trois types dominent le travail peptidique, chacun gagnant sa place pour des raisons différentes :
- Les analyseurs quadrupôles filtrent les ions par m/z à l’aide de champs électriques oscillants. Ils sont rapides et robustes mais offrent une résolution relativement faible, ils sont donc généralement associés à un autre analyseur (comme un quadrupôle triple ou un hybride Q Exactif) plutôt que de rester seuls pour l’identification peptidique.
- Les analyseurs de temps de vol (TOF) mesurent combien de temps met un ion à parcourir une distance fixe. Ils offrent une bonne vitesse et une résolution correcte, ce qui en fait un excellent choix pour un écran à haut débit où vous avez besoin de réponses rapidement plutôt que de détailler la précision de masse.
- Les analyseurs Orbitrap piègent les ions dans un champ électrostatique et mesurent leur fréquence d’oscillation, offrant la haute résolution et la précision de masse qui en font un choix grand public en protéomique peptidique.
La résolution et la précision de la masse comptent le plus lorsqu’on essaie de distinguer les peptides qui se superposent presque les uns sur les autres. Un événement de désordisation déplace la masse peptidique d’environ 0,98 Da, assez proche pour qu’un instrument à basse résolution le perçoive comme du bruit ou une épaule sur le pic parent. Un instrument de classe Orbitrap résout cette différence proprement, ce qui explique précisément pourquoi les plateformes haute résolution sont devenues la norme lorsque la localisation PTM ou la discrimination isobarique des peptides sont l’objectif plutôt que d’être un simple avantage.
Préparer les peptides pour l’instrument
Les décisions de préparation de l’échantillon prises au banc dictent ce que l’instrument peut ou ne peut pas vous dire plus tard. Les deux flux de travail dominants, la protéomique ascendante et la peptidomique, divergent tôt et restent divergents.
La préparation ascendante suit une séquence assez standard :
- Lyse les cellules ou tissus pour libérer des protéines, généralement avec un détergent ou une méthode de perturbation mécanique compatible avec la digestion en aval.
- Réduire les liaisons disulfure avec DTT ou TCEP, puis cystéines sans alkylates avec de l’iodoacétamide pour prévenir la reformation.
- Digérez avec de la trypsine (parfois Lys-C ou une combinaison) pour générer des peptides aux sites de clivage prévisibles à la lysine et à l’arginine.
- Désalinez le digeste, généralement avec une extraction en phase solide C18, pour éliminer les sels et détergents qui suppriment l’ionisation.
La peptidomique saute complètement la troisième étape. Les peptides endogènes, ceux déjà fabriqués par vos cellules, transportent des informations biologiques sur leur longueur exacte et leurs sites de clivage. La digestion de l’échantillon détruit cette information, donc les flux de travail de peptidomique reposent sur une inactivation rapide des protéases par chaleur ou acide immédiatement après la collecte, suivie d’une filtration par exclusion de taille ou de coupure en poids moléculaire plutôt que d’un traitement enzymatique.
Les étapes d’enrichissement deviennent nécessaires lorsque votre cible représente une petite fraction du pool total de peptides. L’IMAC (chromatographie d’affinité métallique immobilisée) retire les phosphopeptides en utilisant des ions métalliques comme Fe3+ ou Ti4+. Les billes de TiO2 font quelque chose de similaire avec une sélectivité différente. La capture basée sur les anticorps fonctionne pour des PTM spécifiques, comme l’acétyllysine, où un enrichissement chimique générique ne suffit pas.
Astuce : la retention de sel et de détergent est la cause la plus fréquente d’une faible sensibilité à l’ESI dans un nouveau laboratoire. Si vos intensités maximales semblent plates et sans vie sans raison apparente, faites d’abord une injection à blanc. La suppression d’ions due au SDS résiduel ou au tampon Tris se fait passer bien plus souvent pour une mauvaise journée d’instrument que les vrais problèmes d’instrument.
Ionisation et fragmentation : méthode d’adaptation à la molécule
L’ionisation par électrospray domine l’analyse peptidique LC-MS pour une raison pratique : elle se couple directement à la chromatographie liquide. Un flux de solvant contenant des peptides passe à travers un émetteur capillaire maintenu à environ 2 à 4 kV, produisant des gouttelettes chargées qui se rétrécissent en ions peptidiques en phase gazeuse à mesure que le solvant s’évapore.
Tension et débit, en pratique : La tension de l’émetteur ESI se situe entre 2 et 4 kV pour la plupart des configurations nanoLC, et des débits plus faibles sont connus pour améliorer l’efficacité d’ionisation car de petites gouttelettes se forment plus facilement à faible débit. C’est la raison physique pour laquelle la nanoLC surpasse la HPLC à flux analytique pour la détection de peptides au niveau des traces.
MALDI suit une voie différente, en intégrant des peptides dans une matrice cristalline et en tirant un laser pour générer des ions directement à partir d’une surface solide. Il gère des mélanges complexes avec moins de chromatographie et tolère certains contaminants que l’ESI ne tolère pas, ce qui en fait un cheval de bataille pour l’empreinte massive rapide des peptides, bien qu’il soit généralement associé aux analyseurs TOF plutôt qu’aux plateformes Orbitrap courantes dans les flux de travail LC-MS.
Le choix de la méthode de fragmentation modifie ce que vous pouvez observer dans le spectre MS/MS résultant :
- Le CID/HCD (dissociation collisionnelle induite par collision ou à haute énergie) brise les colonnes vertébrales peptidiques aux liaisons amides, produisant des ions b et y. C’est rapide et fonctionne bien pour l’identification standard des peptides, mais cela peut éliminer les PTM labiles comme la phosphorylation avant d’obtenir des données de séquence utiles.
- L’ETD/ECD (transfert d’électrons ou dissociation par capture d’électrons) se fragmente plus doucement, préservant des modifications labiles et produisant des ions c et z. Cela en fait le meilleur choix lorsque phosphorylation, glycosylation ou autres PTM fragiles sont la véritable question de recherche.
- EThcD, une approche hybride, combine les deux pour améliorer la couverture des séquences sur des peptides plus grands ou plus fortement modifiés.
Associez votre choix de fragmentation à votre stratégie de recherche en aval avant d’exécuter l’échantillon, pas après. Une recherche dans la base de données adaptée aux ions b/y ne permettra pas de bien évaluer les spectres de fragments c/z, et les paramètres inadaptés sont une source discrète et fréquente d’identifications manquées.
Chromatographie : obtenir la séparation juste avant même que Microsoft ne voie l’échantillon
Le débit est la première décision, et il façonne tout en aval. Le NanoLC, fonctionnant à environ 200 à 400 nanolitres par minute, offre la meilleure sensibilité pour des échantillons limités ou précieux car de faibles débits concentrent le signal peptidique dans un panache ESI plus petit. Le microflux (quelques microlitres par minute) échange une certaine sensibilité contre une meilleure reproductibilité en temps de rétention et moins d’obstruction des colonnes, utile dans les pipelines cliniques ou quantitatifs à haut débit. Les débits analytiques, dans les centaines de microlitres par minute, sacrifient presque entièrement la sensibilité mais tolèrent des échantillons plus salissants et des charges plus élevées.
Le choix des colonnes découle de la même logique :
- Une colonne C18 à phase inversée de 15 à 25 cm avec des particules de 1,7 à 3 microns gère la plupart des passages ascendants standards.
- Des colonnes plus longues (25 à 50 cm) et des gradients plus faibles (90 à 180 minutes) améliorent la séparation peptidique pour une couverture protéomatique profonde, au prix du temps de l’instrument.
- Les colonnes courtes et les pentes abruptes (20 à 40 minutes) conviennent aux écrans ciblés ou à haut débit où la profondeur compte moins que la vitesse.
Le fractionnement gagne sa place lorsqu’un seul passage de LC-MS ne peut pas résoudre suffisamment de peptides pour couvrir un protéome complexe. Le fractionnement basique en phase inversée à pH élevé, divisant un digest en 8 à 12 fractions avant une seconde séparation à faible pH, est une manière simple de doubler approximativement les nombres d’identification sur des échantillons complexes sans changer d’instrument.
Choisir entre DDA et DIA pour l’acquisition de données peptidiques
L’acquisition dépendante des données (DDA) sélectionne en temps réel les ions précurseurs les plus intenses et les fragmente un par un. C’est le flux de travail traditionnel de la découverte, efficace pour générer des ensembles de données profonds et flexibles, mais il souffre d’échantillonnage stochastique. Faites deux fois le même échantillon et vous n’obtiendrez pas de listes peptidiques identiques, car la logique de sélection en temps réel de l’instrument fait des choix légèrement différents à chaque exécution.
L’acquisition indépendante des données (DIA) fragmente tous les précurseurs dans des fenêtres m/z définies, quelle que soit l’intensité, systématiquement, à chaque exécution. Cela échange une certaine flexibilité contre la reproductibilité, ce qui est extrêmement important dans les études quantitatives sur de nombreux échantillons où la détection cohérente des peptides à travers une cohorte est l’objectif principal.
La stratégie de quantification est une décision distincte du mode acquisition :
- La quantification sans étiquetage compare les intensités de pic ou les décomptes spectraux entre des échantillons prélevés séparément. C’est l’option la moins coûteuse et la plus flexible, mais elle exige une reproductibilité chromatographique stricte pour éviter de comparer des pommes et des oranges.
- SILAC (marquage isotopique stable avec acides aminés en culture cellulaire) marque métaboliquement les cellules avant le mélange, donc les peptides marqués et non marqués passent dans la même injection et comparent directement. C’est limité aux systèmes où l’on contrôle le milieu de croissance, ce qui exclut la plupart des tissus cliniques.
- Le TMT (tandem mass tags) marque chimiquement les peptides après digestion avec des balises isobares, permettant de multiplexer jusqu’à 18 échantillons en une seule série LC-MS, ce qui réduit considérablement le temps d’instrument pour les grandes études de cohorte.
Paramètres de départ de l’instrument à connaître avant d’accéder à l’éditeur de méthode : fenêtres d’isolation de 1,2 à 2 Da pour la DDA, temps de cycle inférieurs à 3 secondes pour suivre les largeurs de pic chromatographiques, et résolution MS1 autour de 60 000 à 120 000 avec une résolution MS2 d’environ 15 000 à 30 000 sur les plateformes Orbitrap. Des fenêtres d’isolation plus serrées améliorent la sélectivité mais la sensibilité au coût sur les précurseurs à faible abondance.
Du spectre à la séquence : identification et considérations logicielles
La recherche dans les bases de données reste la base de l’identification des peptides. Le logiciel digère un protéome de référence in silico, prédit les spectres de fragments théoriques pour chaque peptide candidat, et compare ces prédictions à vos données réelles de MS/MS pour trouver la meilleure correspondance.
Le contrôle du taux de fausses découvertes n’est pas optionnel. Sauter cette étape, ou effectuer une recherche sans leurres, et vous signalez des identifications sans aucune mesure honnête du nombre d’erreurs.
Quelques éléments distinguent un flux de travail propre d’un flux de travail instable :
- Les stratégies de recherche DIA basées sur des bibliothèques utilisent une bibliothèque spectrale préconstruite à partir de précédentes exécutions DDA, améliorant la sensibilité mais exigeant que cette bibliothèque représente réellement votre type d’échantillon.
- La DIA sans bibliothèque effectue des recherches directement sur une bibliothèque spectrale prédite ou in silico, plus flexible mais parfois moins sensible pour des types d’échantillons inhabituels.
- Le séquençage de novo, qui consiste à inférer la séquence directement à partir des différences de masse des fragments sans base de données, est important pour les peptides absents de tout protéome de référence, bien qu’il comporte des taux d’erreur plus élevés que la correspondance de bases de données.
- Le score de localisation PTM (outils comme AScore ou des algorithmes similaires de détermination de site) est essentiel chaque fois qu’une modification peut reposer sur plus d’un résidu dans un peptide, car un peptide ID à haute confiance avec un site PTM ambigu n’est qu’une demi-réponse.
Astuce professionnelle : *Avant de signaler toute identification, vérifiez la constance de la détection entre réplications biologiques et confirmez visuellement la correspondance spectrale pour tout élément menant à une conclusion clé.
Où l’on utilise la spectrométrie de masse peptidique
La peptidomique et la protéomique ascendante répondent à différentes questions biologiques, et cette différence commence au laboratoire de travail. La peptidomique capture les peptides endogènes tels que la biologie les a créés, préservant des sites de clivage exacts qui portent une signification fonctionnelle, comme la distinction entre un fragment hormonal actif et un précurseur inactif. La protéomique ascendante efface délibérément cette information par la digestion pour maximiser la couverture protéique.
Les études de cartographie PTM associent généralement la fragmentation ETD ou EThcD à l’enrichissement IMAC ou TiO2 lorsque la phosphorylation est la cible, car une fragmentation douce préserve la modification assez longtemps pour la localiser. Les études de glycosylation ajoutent souvent des traitements spécifiques à la glycosidase avant la SEP pour simplifier les spectres obtenus.
Les études peptidiques quantitatives vivent ou meurent selon les décisions de conception expérimentale prises bien avant le démarrage de l’instrument :
- Inclure au moins trois réplications biologiques par condition pour distinguer le changement réel de la variabilité normale.
- Un pic dans une quantité connue d’un standard peptidique synthétique pour normaliser sur les courses et capter la dérive systématique.
- Randomisez l’ordre des injections selon les conditions afin d’éviter de confondre une dérive d’instrument dépendante du temps avec un véritable effet biologique.
Une liste de contrôle rapide pour les problèmes d’instruments et d’échantillons
De faibles chiffres d’identification et des chromatogrammes désordonnés remontent presque toujours à l’une des rares causes, et les traiter dans l’ordre permet de gagner du temps.
- Vérifiez d’abord la calibration de masse. Un étalonnage dérivé dégrade silencieusement chaque ID en aval ; effectuer un standard d’étalonnage et confirmer que la précision de masse est dans la tolérance déclarée par le fabricant avant de résoudre quoi que ce soit d’autre.
- Cherchez une contamination. Les pics polymères (provenant de tubes en plastique ou de pointes de pipette), la kératine (de la peau ou des cheveux) et la retention de détergent sont les suspects habituels d’une mystérieuse baisse de sensibilité.
- Inspectez directement le chromatogramme. Le tailing des pics indique généralement une colonne dégradée ou un problème de volume mort dans les raccords ; les logiciels qui gèrent la déconvolution automatisée des pics peuvent aider à extraire un signal quantitatif propre des pics qui se chevauchent ou sont mal résolus.
- Relancez la préparation de l’échantillon à partir d’une étape antérieure si l’efficacité de la digestion semble incomplète (les clivages manqués apparaissent en nombres inhabituellement élevés) plutôt que d’essayer de compenser cela dans les paramètres de recherche.
Astuce : Gardez un mélange peptidique de référence à portée de main uniquement pour la qualité de l’instrument, faites-le fonctionner au début de chaque séance, et notez le temps de rétention et la forme maximale au fil du temps. Une progression lente du temps de rétention est souvent le premier signe d’alerte d’une colonne à remplacer, bien avant qu’elle ne se manifeste par une baisse des numéros d’identification.
Pourquoi la vérification de la pureté des peptides modifie vos résultats de la spectromètre de masse
Un peptide de départ contaminé ou mal identifié empoisonne chaque mesure en aval, et c’est un point de défaillance plus fréquent que ce que reconnaissent la plupart des sections de méthodes publiées.
C’est la raison pratique pour laquelle un certificat d’analyse vérifiable et propre au lot compte plus que la parole d’un fournisseur. Lorsque vous choisissez un peptide à utiliser comme standard interne ou spik-in pour un travail de maîtrise quantitative, demandez :
- La trace réelle du HPLC, pas seulement un pourcentage de pureté sommaire.
- Des tests spécifiques à un lot plutôt qu’un certificat générique de gamme de produits.
- Données de confirmation de masse en complément de la figure de pureté, puisque un peptide peut être chimiquement pur et rester de la mauvaise masse en cas d’erreur de synthèse.
La documentation de test qualité de Peptelia précise exactement ce qui est vérifié avant l’expédition d’un lot, ce qui compte quand un évaluateur finit par demander comment vous savez que votre standard correspond à ce que l’étiquette affirmait.
Leçons de laboratoire et paramètres de départ
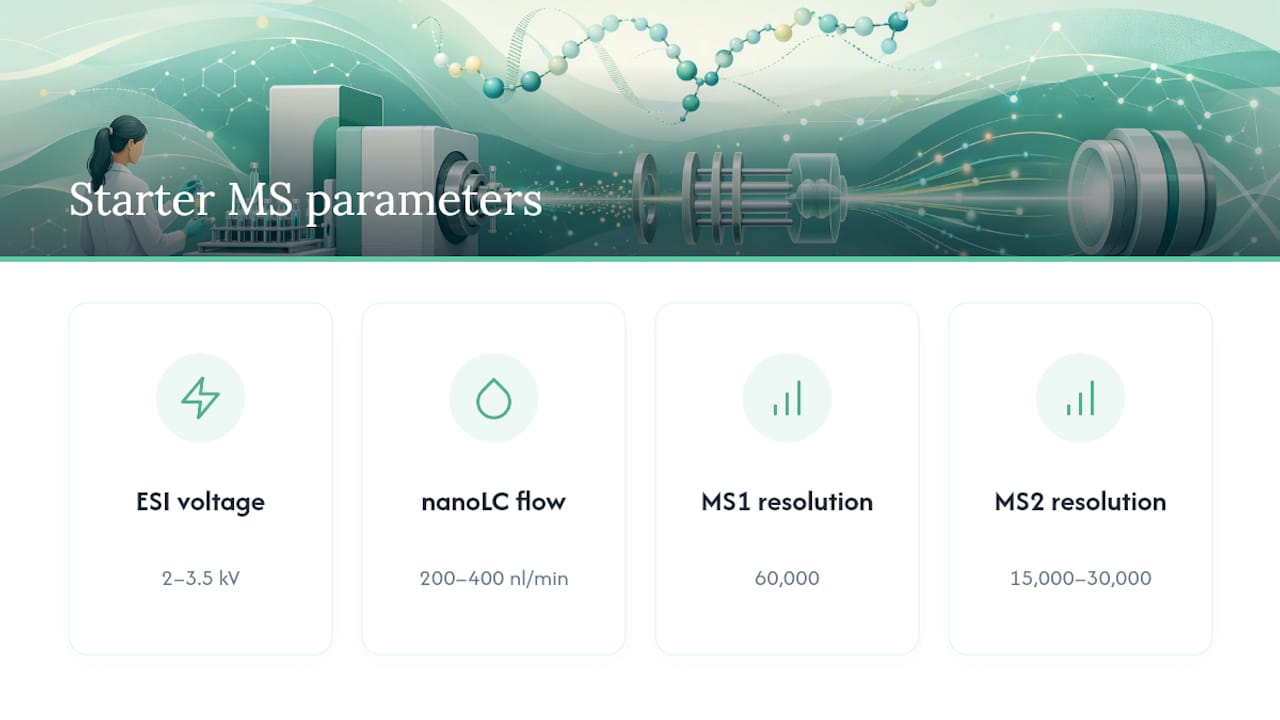
Si vous configurez une nouvelle méthode MS peptidique, commencez avec une tension ESI d’environ 2 à 3,5 kV et un débit nanoLC d’environ 200 à 400 nl/min. Réglez la résolution MS1 à 60 000 et MS2 à 15 000 à 30 000 comme valeur par défaut raisonnable, puis ajustez en fonction de la demande spécifique de vos peptides.
Trois habitudes rapportent plus que n’importe quel ajustement d’un seul paramètre. Exécutez un standard QC au début de chaque lot, pas seulement quand quelque chose semble déjà anormal. Tenez un journal des temps de rétention pour un peptide de référence fixe afin que la dérive apparaisse avant qu’elle ne détruise une expérience complète. Et ne faites jamais confiance à un nombre de pureté que vous ne pouvez pas relier à un chromatogramme réel.
Planifiez la stratégie d’acquisition, DDA ou DIA, et la méthode de fragmentation avant de toucher à l’établi de préparation des échantillons, car ces choix en aval devraient influencer votre enrichissement et votre digestion, et non l’inverse.
— Max
Une autre façon de se procurer des peptides vérifiés par le COA pour votre travail sur la SEP
Si vous construisez une courbe standard de quantification ou que vous avez besoin d’un peptide de référence propre pour la validation des méthodes, trouver un matériau de départ fiable compte autant que les réglages de l’instrument.
Cette documentation est directement importante pour le travail sur la maîtrise : une norme de référence vérifiée élimine toute une catégorie d’ambiguïté lors du dépannage pour savoir si un pic étrange est un signal biologique réel ou un réactif de départ contaminé. Peptelia expédie depuis l’Europe avec les données COA et HPLC spécifiques aux lots disponibles pour des produits tels que SELANK et TB-500. Parcourez le catalogue complet pour consulter la documentation de pureté du peptide spécifique dont votre étude a besoin avant de passer commande.
Sources
- Guide pour débutants en protéomique basée sur la spectrométrie de masse
- Identification et mesure des peptides endogènes par peptidomique