Reinheit und Sterilität sind unterschiedliche Qualitätsmerkmale, die mit völlig verschiedenen Tests gemessen werden. Führt ein Analysenzertifikat (COA) nur die chromatographische Reinheit und die massenspektrometrische Identität auf, sind Sterilitäts- und Endotoxinstatus als unbekannt zu behandeln, nicht als bestanden. Undokumentiertes Material sollte niemals ohne unabhängige Prüfung oder eigene aseptische Gegenmaßnahmen in sterilen Anwendungen eingesetzt werden.
TL;DR:
- Peptid-Reinheitstests wie HPLC und LC-MS liefern keine Informationen über mikrobielle Kontamination oder Endotoxinwerte.
- Sterilitätsprüfungen nach USP <71> erfordern eine 14-tägige Inkubation, und ein bestandener Test garantiert weder die Abwesenheit von Endotoxin noch, dass alle Vials steril sind.
- Ein COA, das nur Reinheits- oder Identitätsergebnisse auflistet, darf nicht als Sterilitätsnachweis gewertet werden; diese Bereiche erfordern eine separate Verifizierung.
- Ohne dokumentierte Sterilitäts- und Endotoxinprüfung ist bei Anwendungen mit lebenden Zellen oder In-vivo-Studien eine aseptische Rekonstitution mit Sterilfiltration erforderlich.
- Bei der Prüfung eines Peptid-COA sollten stets Testmethoden, Chargendetails und Laborakkreditierung verifiziert und bei fehlenden Sterilitätsdaten zusätzliche Tests angefordert werden.
Inhaltsverzeichnis
- Peptid-Sterilität vs. Reinheit: Zwei Tests, die unterschiedliche Fragen beantworten
- Wie Reinheit und Identität gemessen werden: HPLC, LC-MS und Referenzstandards
- Sterilitäts- und Endotoxinprüfung: USP <71>, Bioburden und LAL
- Ein Peptid-COA lesen: Eine praktische Checkliste
- Was tun, wenn das COA nichts zur Sterilität sagt
- Wie die Dokumentation von Peptélia zur COA-Checkliste passt
- Warum Forschende diese beiden Zahlen immer wieder verwechseln
- Quellen
- FAQ
Peptid-Sterilität vs. Reinheit: Zwei Tests, die unterschiedliche Fragen beantworten
Die chromatographische Reinheit gibt an, wie sauber ein Peptid im Verhältnis zu seinen eigenen Synthese-Nebenprodukten ist. Die Sterilität gibt an, ob sich im Vial etwas Lebendiges befindet. Das sind keine zwei Punkte auf derselben Skala. Sie stammen von unterschiedlichen Instrumenten, aus unterschiedlichen Disziplinen und mit unterschiedlichen Fehlermodi, und ein Lieferant kann bei dem einen hervorragend abschneiden, ohne zum anderen irgendetwas auszusagen.
Die HPLC-Flächenprozent-Reinheit misst den Anteil der gesamten Peakfläche eines Chromatogramms, der auf das Zielpeptid entfällt, im Verhältnis zu verkürzten Sequenzen, Deletionsprodukten und anderen synthesebedingten Verunreinigungen. Der Nettopeptidgehalt (bzw. Potenz/Assay) ist eine separate Zahl: Er korrigiert um Gegenionen, Restlösemittel und Feuchtigkeit und gibt an, wie viel tatsächliche Peptidmasse sich im Vial befindet, im Gegensatz zu inertem Füllmaterial. Die LC-MS-Identität bestätigt, dass das Molekül dem entspricht, was das Etikett angibt, indem die beobachtete Masse mit der erwarteten Masse abgeglichen wird. Keine dieser drei Zahlen berührt die Mikrobiologie.
Sterilität ist dagegen ein binäres mikrobiologisches Ergebnis: vermehrungsfähige Organismen vorhanden oder nicht vorhanden, geprüft nach USP <71>. Der Bioburden zählt die mikrobielle Belastung vor einem Sterilisationsschritt. Endotoxin misst hitzestabile bakterielle Zellwandfragmente, die auch nach dem Absterben der Organismen, die sie erzeugt haben, bestehen bleiben, und zwar mit der Limulus-Amöbozyten-Lysat-Methode (LAL) nach USP <85>. Diese Persistenz ist entscheidend: Ein Vial kann einen Sterilitätstest bestehen und dennoch genügend Endotoxin enthalten, um in einem biologischen System eine pyrogene Reaktion auszulösen.
Die praktische Schlussfolgerung für alle, die Peptid-Reinheitsprüfungen durchführen:
- Ein angegebenes HPLC-Reinheitsergebnis sagt nichts über die mikrobielle Belastung aus.
- Das Bestehen von USP <71> sagt nichts über die chemische Reinheit oder die Peptididentität aus.
- Endotoxin kann auch in einer sterilen, organismenfreien Lösung hoch bleiben.
- Keiner der drei Prüfbereiche ersetzt die beiden anderen.
Von einer Achse lässt sich nicht auf die andere schließen. Ein Lieferant, der eine außergewöhnliche Reinheit angibt, hat etwas über die Chemie mitgeteilt, nicht über die Biologie, und beide Aussagen benötigen eine separate Dokumentation.
Wie Reinheit und Identität gemessen werden: HPLC, LC-MS und Referenzstandards
Die HPLC-Reinheit ist auf eine Weise methodenabhängig, die viele Neulinge in der Peptid-Qualitätsbewertung ins Stolpern bringt. Die Zahl auf dem COA spiegelt eine bestimmte Säule, einen Gradienten, eine Wellenlänge und eine mobile Phase wider. Wird eines davon geändert, kann sich das Flächenprozent-Ergebnis verschieben, manchmal um einige Punkte, weil koeluierende Verunreinigungen sich unter verschiedenen Bedingungen unterschiedlich verhalten.
Gegenionen verkomplizieren das Bild zusätzlich. Peptide, die mit Trifluoressigsäure (TFA) synthetisiert und aufgereinigt wurden, behalten TFA-Salze, die in der Endmasse auftauchen, aber nichts zur biologischen Aktivität beitragen. Der Nettopeptidgehalt berücksichtigt dies, und er liegt oft deutlich niedriger, als der chromatographische Reinheitsprozentsatz vermuten lässt. Wer molare Konzentrationen für ein Experiment berechnet, muss mit dem Nettogehalt arbeiten, nicht mit der Reinheitsangabe in der Überschrift.
Die LC-MS-Identitätsprüfung bestätigt, dass das Molekulargewicht der erwarteten Sequenz entspricht, und deckt grobe Synthesefehler auf, bestätigt aber weder die Stereochemie noch die vollständige Sequenzintegrität, wie es eine Aminosäuresequenzierung tun würde. Sie ist ein Kontrollpunkt, keine vollständige Charakterisierung.
Potenz- und Assay-Werte werden unterdessen über Massenbilanzansätze zugewiesen, die an Referenzstandards verankert sind. Ein Labor vergleicht die Probe mit einem charakterisierten Referenzmaterial, um einen quantitativen Assay-Wert zuzuweisen; so wird die Variabilität zwischen Laboren kontrolliert. Reinheit ist methodenabhängig und nur aussagekräftig, wenn sie zusammen mit der Methode und dem verwendeten Referenzstandard gelesen wird.
Beim Lesen eines COA sollten diese drei Punkte geprüft werden, bevor der Reinheitszahl vertraut wird:
- Die Analysemethode (Säule, Gradient, Detektionswellenlänge) ist angegeben, nicht nur ein bloßer Prozentsatz.
- Ein Chromatogramm oder Spektrum ist beigefügt, nicht nur eine Zusammenfassungszeile.
- Das Prüflabor ist benannt, mit einer Chargennummer, die das Ergebnis an die konkrete Charge bindet.
Profi-Tipp: Führt ein COA eine Reinheitsangabe ohne Methodendetails und ohne Chromatogrammbild auf, sollte die Rohdatei der Analyse angefordert werden, bevor die Zahl für irgendeine quantitative Anwendung genutzt wird. Ein Prozentsatz ohne Methode dahinter ist eine als Daten verkleidete Marketingaussage.
Sterilitäts- und Endotoxinprüfung: USP <71>, Bioburden und LAL
Die Sterilitätsprüfung nach USP <71> erfolgt auf eine von zwei Arten: Direktbeimpfung, bei der die Probe direkt in Nährmedien gegeben wird, oder Membranfiltration, bei der die Probe filtriert und der Filter selbst in Nährmedien inkubiert wird. Beide Methoden erfordern eine 14-tägige Inkubationszeit, damit vermehrungsfähige Mikroorganismen Zeit haben zu wachsen und nachweisbar zu werden. Es gibt keine Abkürzung. Ein Lieferant, der eine Sterilitätsbestätigung am selben Tag verspricht, beschreibt etwas anderes als eine kompendiale Sterilitätsprüfung.
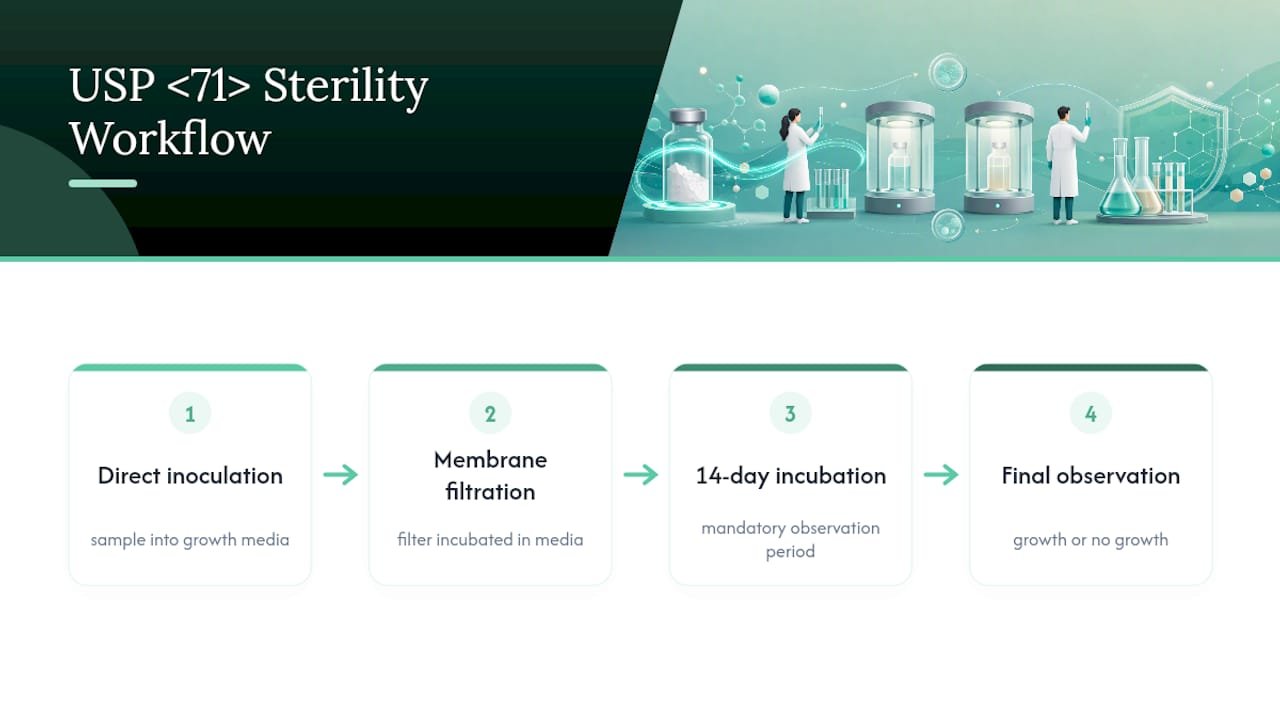
Ein bestandener Test bedeutet, dass in dieser konkreten Probe, unter diesem konkreten Test, für diese konkrete Charge, in diesem 14-Tage-Fenster kein Wachstum beobachtet wurde. Er bedeutet nicht, dass jedes Vial aus dieser Produktionscharge steril ist. Die Sterilitätsprüfung ist ihrer Natur nach destruktiv und statistisch: Sie beprobt eine Teilmenge einer Charge statt jeder Einheit, sodass ein bestandener Test ein starkes Signal für die Charge ist, aber keine absolute Garantie für das einzelne Vial, das gerade vorliegt.
Die Bioburden-Bestimmung, geprüft nach USP <61> und <62>, zählt die gesamte mikrobielle Belastung in einer Probe vor einem Sterilisationsschritt. Sie wird früher im Herstellungsprozess eingesetzt, um zu charakterisieren, wie viel Kontamination eine Sterilisationsmethode beseitigen muss, und nicht, um die endgültige Sterilität zu bestätigen.
Die Endotoxinprüfung (LAL, nach USP <85>) ist der Teil, der in der Dokumentation von Forschungspeptiden am häufigsten ausgelassen wird, und sie beantwortet eine völlig andere Frage als die Sterilität. Endotoxin misst hitzestabile bakterielle Zellwandfragmente, angegeben in Endotoxin Units pro Milligramm oder Milliliter (EU/mg oder EU/mL), statt lebende Organismen zu zählen. Da diese Fragmente Hitze überstehen und keine lebende Bakterienzelle benötigen, um eine Reaktion auszulösen, kann eine Lösung die Sterilitätsprüfung mit null vermehrungsfähigen Organismen bestehen und dennoch eine Endotoxinlast tragen, die hoch genug ist, um einen zellbasierten Assay zu beeinträchtigen oder in einem Tiermodell Entzündungsreaktionen auszulösen.
Einige Zahlen, die bei der Planung von Prüfzeitplänen im Blick behalten werden sollten: Die Sterilitätsprüfung nach USP <71> durchläuft einen verbindlichen 14-tägigen Inkubationszyklus, weshalb Lieferanten sie bei schnell lieferbaren Forschungspeptiden selten als Standardposition im COA aufführen. Sie fügt einem Produkt, das oft innerhalb weniger Tage bestellt und versandt wird, realen Zeit- und Kostenaufwand hinzu.
Auch die Methodeneignungsprüfung ist hier wichtig. Manche Peptide oder ihre Formulierungsbestandteile können das mikrobielle Wachstum im Prüfmedium selbst hemmen und so ein falsch-positives Bestehen erzeugen. Ein rigoroses Sterilitätsprotokoll validiert, dass die Prüfmethode eine Kontamination in genau dieser Matrix tatsächlich nachweisen kann, bevor auf das Ergebnis vertraut wird.
Ein Peptid-COA lesen: Eine praktische Checkliste
Ein COA sollte in dieser Reihenfolge durchgearbeitet werden, mit Abbruch, sobald etwas nicht zusammenpasst:
- Chargennummer und Datum bestätigen: Sie müssen zum vorliegenden Vial passen und dürfen keine generische Vorlage sein, die für mehrere Chargen wiederverwendet wird.
- HPLC-Methode und Chromatogramm prüfen. Zu suchen sind Säulentyp, Gradient und Detektionswellenlänge sowie ein tatsächliches Chromatogrammbild, nicht nur ein Prozentsatz.
- LC-MS-Identitätsdaten verifizieren, einschließlich beobachteter versus erwarteter Masse, idealerweise mit beigefügtem Spektrum.
- Die Assay-Basis prüfen. Unterscheidet das COA zwischen HPLC-Flächenprozent-Reinheit und Nettopeptidgehalt oder Potenz? Erscheint nur eine Zahl, sollte nachgefragt werden, um welche es sich handelt.
- Bestätigen, dass das Prüflabor benannt ist und idealerweise akkreditiert oder vom Hersteller selbst unabhängig ist.
- Auf Endotoxin- oder Sterilitätszeilen prüfen. Falls vorhanden, Methode (USP <85> für Endotoxin, USP <71> für Sterilität) und angegebene Einheiten (EU/mg, bestanden/nicht bestanden) bestätigen.
Warnsignale, bei denen innegehalten werden sollte: ein nicht unterschriebenes oder undatiertes COA, ein Dokument ohne Methodendetails hinter den Zahlen oder das Wort „steril“ an irgendeiner Stelle ohne referenziertes USP-<71>-Ergebnis und ohne benanntes Prüflabor. Ein COA, das Reinheit und Identität dokumentiert, aber zur Sterilität schweigt, ist als „nicht geprüft“ zu lesen, niemals als implizit bestanden. Dieses Schweigen ist die häufigste Mehrdeutigkeit in der Dokumentation von Forschungspeptiden, und es ist diejenige, die Forschende am häufigsten in Richtung falscher Sicherheit fehlinterpretieren.
Schweigt die Dokumentation zur Sterilität und die Anwendung erfordert sie, gibt es drei echte Optionen: eine Chargenprüfung durch Dritte vor der Verwendung anfordern, eine hausinterne Prüfung veranlassen, falls das Labor über die Möglichkeit verfügt, oder eine eigene Sterilfiltration und aseptische Handhabung als Gegenmaßnahme, nicht als Zertifizierung, anwenden.
Profi-Tipp: Es empfiehlt sich, ein laufendes Protokoll der COAs nach Chargennummer über alle Lieferanten zu führen, bei denen bestellt wird. Taucht Monate später bei einem Audit oder einer gescheiterten Replikation eine Dokumentationslücke auf, sollte sofort klar sein, welche Charge betroffen war und was tatsächlich geprüft wurde.
Was tun, wenn das COA nichts zur Sterilität sagt
Zunächst sollte geprüft werden, ob eine steril abgefüllte Version des Produkts existiert. Manche Lieferanten bieten sterilfiltrierte oder terminal verarbeitete Optionen für Anwendungen an, die sie benötigen, und das ist der sauberste Weg, wenn er verfügbar ist.
Ist das nicht der Fall, ist die aseptische Rekonstitution mit 0,22-µm-Sterilfiltration die Standard-Gegenmaßnahme auf Laborebene. Das Rekonstitutionslösemittel und das Peptid werden durch einen sterilen Spritzenvorsatzfilter mit dieser Porengröße gezogen, nach Möglichkeit in einer Laminar-Flow-Werkbank oder einer Sicherheitswerkbank. Dieser Schritt reduziert den Bioburden erheblich, hat aber reale Einschränkungen, die eingeplant werden sollten:
- Manche Peptide adsorbieren an Filtermembranen, sodass die tatsächlich abgegebene Konzentration nach der Filtration niedriger sein kann als berechnet.
- Die Filtration entfernt Organismen, nicht Endotoxin. Ein kontaminierter Stock, der filtriert wird, kann danach immer noch eine erhebliche Endotoxinlast tragen.
- Terminale Sterilisationsmethoden wie Hitze oder Bestrahlung sind für Peptide in der Regel ungeeignet. Beide können das Molekül abbauen, weshalb die Filtration trotz ihrer Grenzen der praktikablere Weg bleibt.
Umfasst die Arbeit In-vivo-Dosierung, endotoxinempfindliche Zellkultur oder eine Anwendung, bei der ein Kontaminationsrisiko reale Konsequenzen hat, sollte eskaliert statt improvisiert werden. Das bedeutet, die institutionelle Biosicherheitsstelle einzubeziehen, für diese konkrete Anwendung von einem GMP-zertifizierten Lieferanten zu beziehen oder eine injizierbare bzw. In-vivo-Verwendung schlicht auszuschließen, bis eine dokumentierte Sterilität vorliegt. Aseptische Technik reduziert das Risiko. Sie ersetzt kein validiertes Sterilitätsergebnis.
Wie die Dokumentation von Peptélia zur COA-Checkliste passt
Peptélia prüft jede Charge im eigenen Labor und stellt dazu ein chargenbezogenes COA aus; HPLC und UV/Vis sind Standard, je nach Produkt kommen Massenspektrometrie bzw. LC-MS und Endotoxinprüfung hinzu. Diese Struktur beantwortet mehrere Punkte der obigen Checkliste direkt: chargenspezifische Dokumentation, benannte Methoden und ein benanntes Prüflabor (das eigene Labor; auf Anfrage ist zusätzlich eine Zweitanalyse durch ein externes Labor, Janoshik Analytical, möglich). Details dazu, wie diese Tests durchgeführt werden, sind auf der Produktqualitäts- und Prüfseite von Peptélia dargestellt, zusammen mit Beispielen wie dem Listing des GHK-Cu-Forschungspeptids, bei dem die Chargendokumentation direkt an die Produktseite gebunden ist. Der Versand aus Europa unterstützt Labore, die unter Zeitdruck für ihre Experimente arbeiten.
Warum Forschende diese beiden Zahlen immer wieder verwechseln
Die Verwechslung hat eigentlich nichts mit Unkenntnis der Mikrobiologie zu tun. Sie hat damit zu tun, wie COAs formatiert sind. Ein einzelner Prozentsatz auf einem sauberen Dokument liest sich wie ein autoritatives, vollständiges Urteil, und die meisten Forschenden, die an einem Nachmittag ein Dutzend Lieferanten bewerten, haben keine Zeit zu hinterfragen, was dieser Prozentsatz tatsächlich abdeckt. Das ist eher ein Problem des Dokumentendesigns als eine Wissenslücke.
Der übliche Rat, „das COA prüfen“, unterschätzt die eigentlich erforderliche Fähigkeit, nämlich das, was in einem COA fehlt, ebenso sorgfältig zu lesen wie das, was vorhanden ist. Ein Dokument kann vollkommen korrekt sein und dennoch durch Auslassung in die Irre führen, einfach weil niemand die Sterilitätsfrage gestellt hat und der Lieferant nicht verpflichtet war, sie unaufgefordert zu beantworten.
Wenn es eine Gewohnheit gibt, die sich aufzubauen lohnt, dann diese: Vor der Bestellung sollte entschieden werden, ob die Anwendung überhaupt Sterilitäts- und Endotoxindaten benötigt. Viele In-vitro-Arbeiten auf der Laborbank brauchen sie tatsächlich nicht. Aber sobald das Protokoll pyrogenempfindliche lebende Zellen berührt oder sich in Richtung In-vivo-Arbeit bewegt, ist Sterilität kein optionaler Papierkram mehr, sondern eine Voraussetzung, die angefordert werden sollte, bevor das Vial versandt wird, statt sie nach einem fehlgeschlagenen Assay nachträglich zu klären.
— Max
Quellen
- Reference standards to support quality of synthetic peptide therapeutics (PMC)
- Peptide Endotoxin & Sterility Testing Explained | PeptideTrust
FAQ
Sind 95 % Reinheit gut für Peptide?
Eine HPLC-Reinheit von 95 % ist für viele explorative In-vitro-Anwendungen brauchbar, liegt aber unter der Schwelle, die die meisten Labore für dosisempfindliche oder In-vivo-Arbeiten anstreben, bei denen Verunreinigungen und ein niedrigerer Nettopeptidgehalt die Ergebnisse verzerren können.
Wie lässt sich erkennen, ob Peptide rein sind?
Reinheit lässt sich nicht am Aussehen oder an der Löslichkeit erkennen. Sie erfordert ein dokumentiertes HPLC-Chromatogramm mit Methodendetails, eine LC-MS-Identitätsbestätigung und idealerweise eine Angabe zum Nettopeptidgehalt, die aus einem Referenzstandard abgeleitet ist, statt eines bloßen Prozentsatzes auf einem Etikett.
Welcher Reinheitsgrad ist gut für Peptide?
Die richtige Schwelle hängt letztlich von der Empfindlichkeit des Assays gegenüber Verunreinigungen ab, nicht von einer einzigen universellen Zahl.
Bedeutet hohe Reinheit, dass ein Peptid steril ist?
Nein. Reinheit und Sterilität werden mit völlig unterschiedlichen Methoden geprüft, chemische Analyse versus mikrobiologische Kultur, und ein hohes Reinheitsergebnis enthält keinerlei Information über mikrobielle Kontamination oder Endotoxinlast. Die Sterilität muss separat durch eine Prüfung nach USP <71> bestätigt werden, wenn die Anwendung dies erfordert.