Die Stabilität eines Peptids hängt von drei zusammenwirkenden Faktorgruppen ab: der Sequenzchemie (Hydrophobizität, Gehalt an aromatischen Resten, isoelektrischer Punkt), physikalischen Aggregationstreibern (Konzentration, Grenzflächen, Temperatur, Bewegung) sowie Handhabungs- und Formulierungsbedingungen (Puffer, Hilfsstoffe, Lagerung). Sequenzbasierte Regressionsmodelle können die Serumhalbwertszeit inzwischen direkt aus dem Prozentanteil unpolarer Reste, der Anzahl von Tyr/Trp und dem pI abschätzen, während die Lagerungsempfehlungen des NIBSC die Handhabungsseite abdecken. Zuerst sollte ein Liability-Scan der Sequenz durchgeführt und anschließend mit einem kurzen Stresstest (Forced Degradation) und einem Serumhalbwertszeit-Test bestätigt werden, bevor eine Formulierung festgelegt wird.
TL;DR:
- Sequenzmerkmale wie ein hoher Gehalt an unpolaren Resten und mehrere Tyrosine verbessern die Serumstabilität, während das Vorhandensein von Tryptophan und ein höherer pI den Abbau tendenziell beschleunigen.
- Die Formulierung sollte auf konkrete Schwachstellen abzielen; Puffer wie Acetat oder Citrat sind oft besser als Phosphat, wenn Deamidierungs- oder Hydrolyserisiken identifiziert wurden.
- Peptide sollten bei −20 °C oder kälter, unter trockenen Bedingungen gelagert und nach der Rekonstitution in kleine Aliquots aufgeteilt werden, um Schäden durch Einfrier-Auftau-Zyklen und Feuchtigkeit zu minimieren.
- Oberflächenadsorption und mechanische Belastung durch Bewegung sind häufige Ursachen physikalischer Instabilität und Aggregation, die sich mit Low-Binding-Gefäßen und schonender Handhabung verringern lassen.
- Die Reproduzierbarkeit hängt stark von der detaillierten Dokumentation von Serumcharge, pH-Wert, Puffer und Analysemethoden ab; die Beschaffung von verifizierten Lieferanten ist entscheidend für eine konsistente Ausgangsqualität.
Inhaltsverzeichnis
- Welche sequenzabhängigen Faktoren beeinflussen die Peptidstabilität?
- Was treibt die Aggregation und physikalische Instabilität von Peptiden an?
- Welche chemischen Abbauwege betreffen Peptide?
- Wie beeinflussen Puffer und Hilfsstoffe die Stabilität von Peptidformulierungen?
- Wie sollten Forschungspeptide gelagert und gehandhabt werden?
- Wie wird die Peptidstabilität getestet und gemessen?
- Welche Maßnahmen verbessern die Peptidstabilität tatsächlich?
- Wie eine Peptid-Stabilitätsstudie Schritt für Schritt aufgebaut wird
- Was Forschende bei der Reproduzierbarkeit von Stabilitätsdaten falsch machen
- Wo verifizierte Peptide für Stabilitätstests bezogen werden können
- Quellen
- FAQ
Welche sequenzabhängigen Faktoren beeinflussen die Peptidstabilität?
Die Aminosäuresequenz legt die Obergrenze dafür fest, wie stabil ein Peptid überhaupt sein kann, unabhängig davon, wie sorgfältig es anschließend gelagert wird. Ein Regressionsmodell, das aus einem kuratierten Satz publizierter Halbwertszeiten erstellt wurde, ergab, dass vier Sequenzmerkmale einen wesentlichen Teil der Varianz in der Serumstabilität erklären: der Prozentanteil unpolarer Reste, die Anzahl der Tyrosinreste, das Vorhandensein von Tryptophan und der isoelektrische Punkt. Peptide mit einem höheren Anteil unpolarer Reste und zwei oder mehr Tyrosinen widerstehen dem proteolytischen Abbau tendenziell besser als der Durchschnitt. Peptide mit mindestens einem Tryptophan oder einem höheren pI werden im Serum tendenziell schneller abgebaut.
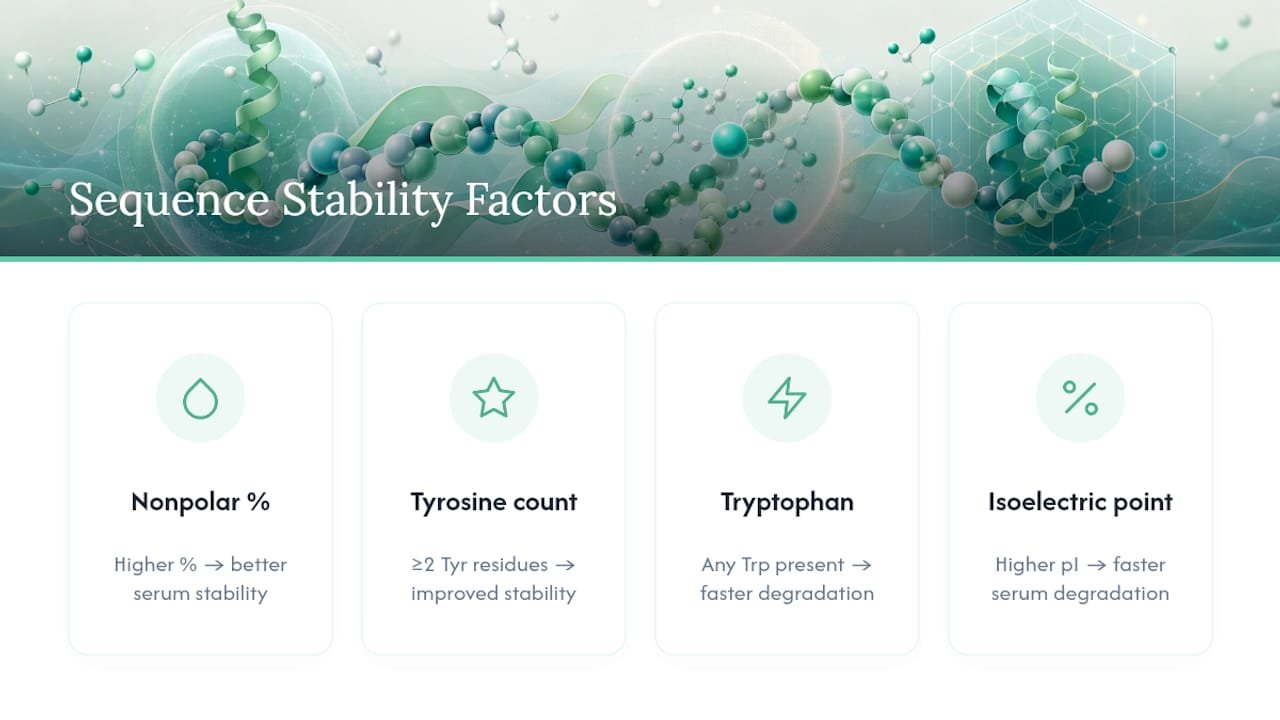
Das ist wichtig, weil es die Stabilitätsvorhersage zu einer Rechenaufgabe macht, die sich erledigen lässt, bevor ein einziges Milligramm bestellt wird. Für eine erste Risikoabschätzung ist kein Nasslabor-Assay nötig. Es braucht eine Sequenz und eine Tabellenkalkulation.
Die Checkliste für den Liability-Scan
Vor der Synthese, oder bevor ein Kandidat in teure Serumarbeiten geht, sollte dieser Fünf-Punkte-Scan durchgeführt werden:
- Den Prozentanteil unpolarer Reste (Ala, Val, Leu, Ile, Pro, Phe, Met, Trp) über die gesamte Sequenz berechnen.
- Tyrosinreste zählen; zwei oder mehr sind ein günstiges Zeichen für die Persistenz im Serum.
- Alle Tryptophanreste markieren, da im Regressionsmodell bereits einer mit verringerter Stabilität assoziiert ist.
- Den isoelektrischen Punkt berechnen; Sequenzen mit höherem pI zeigten im selben Datensatz eine schwächere proteolytische Resistenz.
- Nach Asn-, Gln-, Met-, Trp- und freien Cys-Resten suchen, die jeweils eine eigene chemische Schwachstelle unabhängig vom aggregierten Hydrophobizitätswert mit sich bringen.
Statistik-Hinweis: Das multivariable Regressionsmodell aus PMC8301568 wurde sowohl an synthetischen Peptidbibliotheken als auch an klinisch getesteten Peptiden validiert und liefert eine konkrete Gleichung zur Abschätzung der Serumhalbwertszeit aus diesen vier Eingangsgrößen, nicht nur einen qualitativen Risikowert.
Restspezifische Schwachstellen verdienen individuelle Aufmerksamkeit, da sie nicht immer in einer aggregierten Hydrophobizitäts- oder pI-Berechnung sichtbar werden. Asparagin- und Glutaminreste sind Hotspots für Deamidierung, insbesondere wenn in der Sequenz Glycin oder Serin folgt. Methionin und Tryptophan oxidieren schon unter moderatem oxidativem Stress, und freie Cysteinreste können während der Lagerung unerwünschte Disulfide oder Thiol-Disulfid-Austauschprodukte bilden. Enthält eine Zielsequenz einen dieser Reste an einer Position, die für die Bioaktivität nicht erforderlich ist, kann eine terminale Schutzgruppe (Acetylierung am N-Terminus, Amidierung am C-Terminus) oder eine Schutzgruppenstrategie die Exposition abmildern, ohne das gesamte Molekül neu zu entwerfen.
Hier liegt der Zielkonflikt, an dem viele Formulierungsarbeiten scheitern: Wird die Hydrophobizität erhöht, um proteolytische Resistenz zu gewinnen, steigt oft gleichzeitig das Aggregationsrisiko. Dieselbe Aggregationsforschung, die die Treiber physikalischer Stabilität definiert, stellt auch fest, dass hydrophobe Bereiche die Keime der Selbstassoziation sind. Eine Sequenzänderung, die ein Stabilitätsproblem löst, kann ein anderes schaffen, weshalb Sequenz-Screening und Aggregations-Screening gemeinsam und nicht nacheinander erfolgen müssen.
Was treibt die Aggregation und physikalische Instabilität von Peptiden an?
Aggregation ist ein kinetischer Prozess, kein Schwellenereignis. Sie beginnt mit der Nukleation, bei der eine kleine Zahl fehlgefalteter oder selbstassoziierender Monomere einen Keim bildet, und breitet sich dann aus, indem sich weitere Monomere an diesen Keim anlagern. Die Konzentration ist hier der mit Abstand größte Hebel: Die Aggregationsrate skaliert mit der Monomerkonzentration, oft nichtlinear, sodass eine Formulierung, die bei 0,1 mg/mL stabil erscheint, bei 5 mg/mL vollständig versagen kann. Das ist eine der häufigsten Überraschungen beim Scale-up, wenn ein vielversprechendes Ergebnis bei niedriger Konzentration nicht mehr gilt, sobald der Stock für praktikable Dosiervolumina aufkonzentriert wird.
Grenzflächen sind der zweite große Treiber, und sie werden leicht unterschätzt. Luft-Flüssigkeits-Grenzflächen, die durch Schütteln, Pipettieren oder den Kopfraum in einem teilweise gefüllten Vial entstehen, können selbst bei niedriger Gesamtkonzentration eine Aggregation auslösen. Gefäßwände bewirken dasselbe durch Adsorption: Eine verdünnte Peptidlösung in einem Standard-Polystyrolröhrchen kann einen erheblichen Teil ihres Wirkmaterials an die Wände verlieren, noch bevor der Assay überhaupt durchgeführt wird, was sich als scheinbares Stabilitätsversagen zeigt, das in Wirklichkeit nur Oberflächenverlust ist.
Mechanischer und thermischer Stress verschärfen beide Probleme:
- Bewegung (Vortexen, Transportvibrationen, wiederholtes Pipettieren) erhöht die Exposition an der Luft-Flüssigkeits-Grenzfläche und kann durch Scherkräfte eine partielle Entfaltung auslösen.
- Ultraschallbehandlung, die manchmal zum Lösen von Peptiden eingesetzt wird, kann paradoxerweise Aggregation auslösen, wenn sie zu lange oder zu intensiv durchgeführt wird.
- Einfrier-Auftau-Zyklen konzentrieren das Peptid beim Einfrieren lokal an der Eis-Wasser-Grenzfläche und schaffen vorübergehende Zonen hoher Konzentration, die die Nukleation begünstigen.
- Erhöhte Temperatur beschleunigt sowohl die chemischen Abbauwege als auch die physikalische Entfaltung, die der Aggregation vorausgeht, sodass sich eine bei 4 °C stabile Formulierung bei Raumtemperatur innerhalb von Stunden anders verhalten kann.
Profi-Tipp: Bevor eine Formulierung für schlechte Stabilität verantwortlich gemacht wird, sollte zuerst die Oberflächenadsorption ausgeschlossen werden. Eine schnelle Wiederfindungsprüfung hilft: Die Konzentration in einem frischen Low-Binding-Vial gegenüber einem Standard-Polypropylenröhrchen nach derselben Inkubationszeit messen. Unterscheidet sich die Wiederfindung um mehr als wenige Prozent, liegt ein Gefäßproblem vor, nicht zwangsläufig ein Molekülproblem.
Praktische Kontrollmaßnahmen ergeben sich direkt aus diesen Mechanismen. Vials mit geringer Proteinbindung verringern Adsorptionsverluste an Oberflächen, besonders wertvoll bei niedrigen Arbeitskonzentrationen. Schonende Handhabung, also minimales Vortexen, langsames Pipettieren und das Vermeiden unnötiger Einfrier-Auftau-Zyklen, schützt vor mechanisch induzierter Nukleation. Tenside wie Polysorbat 20 oder 80 können das Peptid an der Grenzfläche verdrängen, wobei die Kompatibilität gegen die konkrete Sequenz geprüft werden muss, da Tenside selbst bestimmte Peptide manchmal destabilisieren können. Für das Monitoring erfasst die dynamische Lichtstreuung (DLS) frühe Aggregation und Verschiebungen der Größenverteilung lange bevor sichtbare Trübung auftritt, während die Größenausschlusschromatographie (SEC) lösliche Aggregatspezies quantifiziert und einen Wert liefert, der über Formulierungen hinweg verfolgt werden kann.
Welche chemischen Abbauwege betreffen Peptide?
Vier kovalente Abbauwege sind für den Großteil der chemischen Instabilität von Peptiden verantwortlich, und jeder hat eine eigene Sequenz- und Bedingungsabhängigkeit, die separat einem Stresstest unterzogen werden sollte, statt sie in einem generischen „Stabilitätsassay“ zusammenzufassen.
- Hydrolyse. Amidbindungen des Rückgrats spalten sich unter Säure- wie Basenkatalyse, wobei die Rate stark vom pH-Wert und von bestimmten Sequenzmotiven abhängt. Asp-Pro-Bindungen sind bekanntermaßen säurelabil, und Peptide mit diesem Motiv können schon bei mäßig niedrigem pH und Raumtemperatur über Tage eine messbare Rückgratspaltung zeigen.
- Oxidation. Methionin-, Tryptophan- und Cysteinreste sind die primären Oxidationsziele; sie reagieren mit gelöstem Sauerstoff, Spuren von Metallionen oder lichtinduzierten reaktiven Spezies. Die Kontrolle des Sauerstoffs im Kopfraum (Überlagerung mit Stickstoff oder Argon), das Vermeiden von Lichtexposition und der Zusatz von Antioxidantien wie Methionin als Fänger oder Chelatoren wie EDTA sind Standardgegenmaßnahmen für oxidationsanfällige Sequenzen.
- Deamidierung. Asparagin- und Glutaminseitenketten hydrolysieren zu Aspartat und Glutamat, wobei Asn im Allgemeinen schneller reagiert als Gln und beide bei höherem pH und erhöhter Temperatur stark beschleunigt werden. Analytisch zeigt sich dies als Massenverschiebung von einem Dalton pro Deamidierungsereignis und als pI-Verschiebung, beides mit LC-MS und isoelektrischer Fokussierung nachweisbar.
- Isomerisierung und Racemisierung. Harsche Bedingungen, hohe Temperatur, extremer pH oder längere Exposition gegenüber starken Säuren oder Basen bei der Aufreinigung nach der Synthese können L-Aminosäuren in D-Aminosäuren umwandeln oder eine Rückgrat-Isomerisierung an Asp-Resten auslösen. Beides wird von der Standard-Massenspektrometrie meist nicht erkannt, da sich die Masse nicht ändert, weshalb eine schonende Handhabung bei Aufreinigung und Lagerung wichtiger ist, als oft angenommen wird.
Jeder dieser Wege hat ein anderes pH- und Temperaturoptimum für die Stabilität, was der praktische Grund dafür ist, dass eine einzige Anweisung „bei 4 °C lagern“ nicht ausreicht. Eine deamidierungsanfällige Sequenz braucht einen Puffer mit niedrigerem pH. Eine Sequenz, die an einer Asp-Pro-Bindung zur Säurehydrolyse neigt, braucht das Gegenteil. Zu wissen, welche Schwachstelle bei einer gegebenen Sequenz dominiert, aus dem zuvor beschriebenen Rest-Scan, sagt, welche Stressbedingung zuerst getestet werden sollte.
Wie beeinflussen Puffer und Hilfsstoffe die Stabilität von Peptidformulierungen?
Die Pufferwahl ist keine neutrale Hintergrundentscheidung. Phosphatpuffer, eine der häufigsten Optionen in frühen Arbeitsphasen, kann bei empfindlichen Sequenzen bestimmte Abbaureaktionen sogar katalysieren. Wenn ein Rest-Scan also ein Deamidierungs- oder Hydrolyserisiko anzeigt, lohnt es sich, eine alternative Pufferspezies wie Acetat, Citrat oder Histidin zu testen, bevor eine Formulierung festgelegt wird. Das ist eine Vorsichtsmaßnahme aus der Praxis, keine feste Regel. Die Pufferauswahl sollte sich nach der konkreten Schwachstelle der Sequenz richten und nicht standardmäßig nach dem, was gerade im Regal steht.
Hilfsstoffe verdienen ihren Platz in einer Formulierung, indem sie ein konkretes mechanistisches Problem lösen, und die Zuordnung von Hilfsstoff zu Schwachstelle ist der Punkt, an dem sich Formulierungswissenschaft tatsächlich auszahlt:
- Zucker wie Trehalose oder Saccharose wirken als Lyoprotektoren und stabilisieren die Peptidstruktur während der Gefriertrocknung, indem sie eine glasartige Matrix bilden, die die Wasserstoffbrückenfunktion des Wassers ersetzt.
- Tenside (Polysorbat 20/80) reduzieren grenzflächenbedingte Adsorption und Aggregation, besonders nützlich bei Peptiden, die zu Verlusten an der Luft-Flüssigkeits-Grenzfläche neigen.
- Antioxidantien (Methionin, Ascorbat, EDTA als Metallchelator) zielen auf oxidationsanfällige Sequenzen mit Met, Trp oder Cys ab.
- Füllstoffe wie Mannitol stützen die Kuchenstruktur in lyophilisierten Formulierungen, ohne zwangsläufig so vor Entfaltung zu schützen, wie es Zucker tun.
Profi-Tipp: Zeigt der Sequenz-Scan sowohl eine Oxidationsschwachstelle als auch ein Aggregationsrisiko an, sollten nicht alle relevanten Hilfsstoffe auf einmal kombiniert werden. Sie sollten zuerst einzeln getestet werden. Antioxidantien und Tenside können so interagieren, dass sie den Nutzen des jeweils anderen verschleiern, und es sollte bekannt sein, welcher tatsächlich die Arbeit leistet, bevor eine Mehrkomponenten-Formulierung finalisiert wird.
Die Wahl von Ionenstärke und pH-Wert bedeutet einen echten Zielkonflikt zwischen Löslichkeit und chemischer Stabilität. Eine höhere Ionenstärke kann die Löslichkeit geladener Peptide verbessern, aber auch die Aggregation fördern, indem sie die elektrostatische Abstoßung abschirmt, die Monomere in Lösung auseinanderhält. Ein rein nach Löslichkeit gewählter pH-Wert kann bei einer deamidierungsanfälligen Sequenz genau in der Zone beschleunigten Abbaus liegen, sodass der Formulierungs-pH meist einen Kompromiss darstellen muss, statt eine der beiden Variablen allein zu optimieren.
Die Lyophilisierung bringt ihre eigene Hilfsstofflogik mit sich. Glasbildner müssen die Formulierung sowohl beim Einfrieren als auch bei der Primärtrocknung unterhalb ihrer Kollapstemperatur halten, sonst verliert der getrocknete Kuchen seine Struktur und rehydratisiert schlecht. Die Rekonstitution sollte in der Regel mit dem Lösemittel erfolgen, in dem das Peptid charakterisiert wurde, langsam an der Vialwand entlang zugegeben statt direkt auf den Kuchen gespritzt, und einige Minuten Zeit zum vollständigen Lösen erhalten, bevor gevortext oder bewegt wird.
Wie sollten Forschungspeptide gelagert und gehandhabt werden?
Lagerungsentscheidungen in den ersten fünf Minuten nach Ankunft eines Peptids haben mehr Einfluss auf seine nutzbare Lebensdauer als fast alles, was danach geschieht.
- Lyophilisiertes Peptid bei −20 °C oder kälter lagern, wobei −80 °C für die langfristige Archivlagerung bevorzugt wird, basierend auf den Handhabungsempfehlungen des NIBSC und der technischen Dokumentation der Hersteller.
- Das Vial vor dem Öffnen in einem Exsikkator auf Raumtemperatur äquilibrieren lassen, damit keine Luftfeuchtigkeit auf dem kalten, hygroskopischen Pulver kondensiert, sobald die Versiegelung bricht.
- Den rekonstituierten Stock sofort in Einzelvolumen aliquotieren, da wiederholte Einfrier-Auftau-Zyklen eine der häufigsten selbst verursachten Ursachen scheinbarer Instabilität im Laboralltag sind.
- Bei oxidationsanfälligen Sequenzen mit Met, Trp oder Cys den Kopfraum vor dem erneuten Verschließen mit einem Inertgas wie Stickstoff oder Argon überlagern.
- Für verdünnte Arbeitslösungen Polypropylen-Vials mit geringer Proteinbindung oder speziell behandelte Glasvials wählen, da Standardglas- oder Polystyroloberflächen unbemerkt einen erheblichen Teil des Peptids adsorbieren können.
- Beim Lösen eine Lösemittelhierarchie einhalten: zuerst Wasser, dann verdünnte Essigsäure für Peptide mit basischen Resten, die sich in reinem Wasser nicht lösen, und erst wenn wässrige Optionen scheitern, einen kleinen Anteil DMSO oder Acetonitril.
- Kurze, schwache Ultraschallbehandlung einsetzen, wenn sich ein Peptid schwer löst, und vor jedem konzentrationsempfindlichen Assay durch einen Spritzenvorsatzfilter mit geringer Proteinbindung filtrieren.
Die Herstellerempfehlungen von GenScript bestätigen dieselben Kernpunkte, Lagerung bei −20 °C oder darunter, minimale Feuchtigkeitsexposition und Vermeidung wiederholter Einfrier-Auftau-Zyklen, zusammen mit einer konkreten Empfehlung für sterile Puffer mit pH 5 bis 6, wenn eine kurzfristige Lagerung in Lösung unvermeidbar ist. Die Übereinstimmung über unabhängige Handhabungsempfehlungen hinweg ist selbst ein Signal dafür, dass dies keine optionalen Best Practices sind; sie sind die Grundlage, die einen brauchbaren Stock innerhalb von Wochen von einem abgebauten unterscheidet.
Wie wird die Peptidstabilität getestet und gemessen?
Eine Stabilitätsstudie gut zu planen bedeutet, Assays auszuwählen, die direkt auf die Schwachstellen abbilden, die der Sequenz-Scan bereits markiert hat, statt ein generisches Panel zu fahren und zu hoffen, dass etwas Brauchbares dabei herauskommt.
- Forced Degradation. Parallele Stressbedingungen fahren, oxidativ (Zugabe von Wasserstoffperoxid), pH-Extreme (Puffer bei pH 2 und pH 9) und thermisch (40 °C bis 60 °C für beschleunigte Alterung), jeweils gegen eine Raumtemperaturkontrolle über dieselben Zeitpunkte.
- Serum- oder Plasmainkubation. Das Peptid bei 37 °C in Serum oder Plasma inkubieren und zu mehreren Zeitpunkten beproben, um die proteolytische Halbwertszeit direkt zu messen, denn das ist der Endpunkt, den die sequenzbasierten Regressionsmodelle vorherzusagen versuchen.
- Aggregationsassays. SEC und DLS parallel an denselben Proben durchführen, die für die Abbautests verwendet werden, da Aggregation und chemischer Abbau oft gemeinsam auftreten und sich bei getrennter Messung gegenseitig verfälschen können.
- Analytisches Mapping. LC-MS nutzen, um spezifische Abbauprodukte (deamidierte Spezies, oxidierte Varianten, Hydrolysefragmente) zu identifizieren und zu quantifizieren, statt sich auf eine einzige aggregierte Reinheitszahl zu verlassen.
Statistik-Hinweis: Publizierte Protokolle für Peptid-Stabilitätstests betonen durchgängig, dass analytische Messgrößen auf den Mechanismus abgestimmt sein müssen, LC-MS für das Mapping von Abbauprodukten, SEC und DLS für Aggregation und CD-Spektroskopie, wenn der Verlust der Sekundärstruktur relevant ist, weil eine einzige Reinheitskennzahl verschleiern kann, welcher Weg tatsächlich für den Verlust verantwortlich ist.
Matrixeffekte sind die größte Quelle irreführender Ergebnisse bei Serumarbeiten. Serumherkunft, Chargennummer und ob das Serum hitzeinaktiviert wurde, verschieben alle die beobachtete proteolytische Halbwertszeit, teils erheblich, und genau diese Details bleiben in vielen publizierten Stabilitätsvergleichen unerwähnt. Wird eine Sequenzvariante gegen einen Literaturwert gebenchmarkt und die Publikation nennt weder Serumcharge noch Hitzeinaktivierungsstatus, sollte der Vergleich als richtungsweisend, nicht als präzise betrachtet werden.
Reproduzierbarkeit ist eine Frage der Dokumentationsdisziplin: Pufferzusammensetzung und pH-Wert, Enzym- oder Serumherkunft und Charge, Inkubationstemperatur und die analytische Nachweisgrenze für das jeweils verfolgte Abbauprodukt. Halbwertszeiten ohne diesen Kontext sind für niemanden, auch nicht für das eigene Labor sechs Monate später, mit Sicherheit zu interpretieren.
Welche Maßnahmen verbessern die Peptidstabilität tatsächlich?
Vier Kategorien von Maßnahmen tauchen in der Literatur immer wieder auf, jede mit einem anderen Kosten-Nutzen-Profil, je nachdem, wie viel strukturelle Flexibilität die Zielsequenz zulässt.
- Sequenzänderungen. Der Austausch eines labilen Rests (ein exponiertes Trp, ein Asn-Gly-Deamidierungsmotiv) gegen eine stabilere Alternative funktioniert, wenn der Rest für die Bioaktivität nicht erforderlich ist, und eine Absenkung des Gesamt-pI kann auf Basis der zuvor diskutierten Regressionsergebnisse die Persistenz im Serum verbessern.
- Chemische Modifikationen. D-Aminosäuresubstitution und N-Methylierung blockieren die Proteaseerkennung an bestimmten Rückgratpositionen; terminale Schutzgruppen entfernen exponierte geladene Termini, die häufige Angriffspunkte für Proteasen sind; PEGylierung und Lipidierung erhöhen die scheinbare Größe und können die renale Clearance und die proteolytische Exposition verringern, wobei beide die Rezeptorbindungsaffinität reduzieren können, wenn sie zu nahe am aktiven Pharmakophor angebracht werden.
- Konformationelle Fixierungen. Zyklisierung und Stapling fixieren ein Peptid in einer definierten Sekundärstruktur und schirmen die Amidbindungen des Rückgrats physisch vor dem Zugriff von Proteasen ab. Publizierte Beispiele zeigen, dass einfach und doppelt gestapelte Peptide in Modellsystemen Halbwertszeiten von Minuten in Halbwertszeiten von Stunden verwandeln, ein wirklich großer Gewinn, wobei jede gestapelte oder zyklisierte Variante erneut auf Aktivität geprüft werden muss, da die konformationelle Einschränkung die Bindung ebenso stören wie schützen kann.
- Formulierung und Applikationswege. Verkapselung und Depot-Freisetzungssysteme schützen ein Peptid vor seiner Umgebung, statt seine Chemie zu verändern, was oft die bessere Wahl ist, wenn die Sequenz bereits auf Aktivität optimiert ist und weitere Modifikationen einen Potenzverlust riskieren. Dieser Ansatz ist besonders relevant für oral applizierte Peptide, die dem Verdauungsabbau ausgesetzt sind, wo das gastrointestinale Milieu so feindlich ist, dass keine Sequenzanpassung das Problem vollständig löst.
Die allgemeine Faustregel: Zu Sequenz- oder chemischen Modifikationen greifen, wenn ein bestimmter Rest die klare Schwachstelle ist und die Aktivität die Änderung toleriert, und zu Formulierungs- oder Applikationslösungen greifen, wenn das gesamte Molekül grundsätzlich einer feindlichen Umgebung ausgesetzt ist, um die es nicht herumdesignt werden kann.
Wie eine Peptid-Stabilitätsstudie Schritt für Schritt aufgebaut wird
Ein Arbeitsablauf, der günstiges, schnelles Screening vor teure Assays stellt, spart sowohl Zeit als auch Peptidvorrat, was zählt, wenn Syntheseläufe klein und kostspielig sind.
- In-silico-Liability-Scan. pI, Prozentanteil unpolarer Reste und die Anzahl von Tyr/Trp/Asn/Met/Cys allein aus der Sequenz berechnen, mit der Checkliste aus dem früheren Teil dieses Artikels. Dieser Schritt kostet nichts außer Zeit und zeigt sofort, welche Abbauwege priorisiert werden sollten.
- Kleines Forced-Degradation-Panel. Parallele pH-, oxidative und thermische Stressbedingungen mit einer bescheidenen Probenmenge fahren, typischerweise reichen niedrige Milligrammmengen, und anschließend die Abbauprodukte per LC-MS kartieren, um zu bestätigen, welche vom In-silico-Scan vorhergesagte Schwachstelle sich tatsächlich zeigt.
- Serum-/Plasmahalbwertszeit und Aggregationsmessungen. Für den Proteolyse-Endpunkt bei 37 °C in Serum inkubieren und parallel SEC/DLS durchführen, um Aggregation zu erfassen, die Forced Degradation allein übersehen könnte.
- Entscheidungspunkt. Die Ergebnisse mit vordefinierten Schwellenwerten vergleichen (zum Beispiel weniger als 50 % intaktes Peptid nach 24 Stunden im Serum oder nachweisbare Aggregate über 5 % per SEC), um zwischen einer Sequenzänderung, einer chemischen Modifikation oder einer Formulierungsänderung zu entscheiden.
Profi-Tipp: Für jeden Stabilitätslauf Serumchargennummer, Hitzeinaktivierungsstatus und exakten Puffer-pH dokumentieren, auch bei scheinbar routinemäßigen Läufen. Wenn sich in sechs Monaten ein Ergebnis nicht reproduzieren lässt, sind diese Metadaten meist die erste Stelle, an der die Diskrepanz auftaucht.
Für die Schritte 1 bis 3 sollten etwa ein bis zwei Wochen eingeplant werden, wenn Reagenzien und Serum vorhanden sind, wobei Schritt 2 der geschwindigkeitsbestimmende Schritt ist, da die LC-MS-Wartezeiten je nach Einrichtung variieren. Der minimale Probenbedarf ist bescheiden: Einige hundert Mikrogramm decken typischerweise ein vollständiges Forced-Degradation-Panel plus eine Serum-Zeitreihe ab.
Was Forschende bei der Reproduzierbarkeit von Stabilitätsdaten falsch machen
Die größte Reproduzierbarkeitslücke in der Peptid-Stabilitätsarbeit liegt nicht im Assay-Design. Sie liegt in dem, was nicht dokumentiert wird. Eine Stabilitätsstudie ohne Angabe von Serumcharge, Puffer-pH und analytischer Nachweisgrenze lässt sich kaum mit irgendetwas anderem vergleichen, auch nicht mit einer Wiederholung desselben Experiments sechs Monate später im selben Labor.
Chargenabhängige Reinheitsschwankungen verschärfen dieses Problem unbemerkt. Ein Stabilitätsversagen, das wie ein Chemie- oder Formulierungsproblem aussieht, ist manchmal nur ein Ausgangsmaterial geringer Reinheit mit einem anderen Verunreinigungsprofil als die Referenzcharge, mit der der Assay validiert wurde. Routinemäßige Prüfungen des Analysenzertifikats bei jeder neuen Charge, statt blind auf die vom Hersteller angegebene Reinheit zu vertrauen, fangen dies ab, bevor Wochen an Assay-Zeit verloren gehen.
Es gibt auch einen Publikationsbias, der direkt benannt werden sollte: Negative Ergebnisse, die gescheiterte Formulierung, die Sequenzänderung, die nicht geholfen hat, werden selten publiziert, was bedeutet, dass das Feld dieselben Sackgassen immer wieder neu entdeckt. Das Teilen von Daten zu Stabilitätsfehlschlägen, auch informell, würde mehr kollektive Laborzeit sparen als eine weitere Publikation über eine erfolgreiche Formulierung. Wer am Anfang der Forschungslaufbahn steht, sollte sich jetzt vor allem eine Gewohnheit aneignen: die exakten Bedingungen, pH-Wert, Temperatur, Serumcharge, Zeitpunkte, jedes Mal zu dokumentieren, auch wenn der Lauf unspektakulär erscheint.
— Max
Wo verifizierte Peptide für Stabilitätstests bezogen werden können
Jeder Stabilitätsvergleich in diesem Artikel setzt voraus, dass mit einem Peptid bekannter, konsistenter Reinheit begonnen wird. Diese Annahme bricht schnell zusammen, wenn das Referenzmaterial von Charge zu Charge variiert, was genau der Fehlermodus ist, der Stabilitätsdaten unreproduzierbar macht.
Diese Unterscheidung ist für den oben beschriebenen Arbeitsablauf unmittelbar relevant: Ein Forced-Degradation-Panel oder ein Serumhalbwertszeit-Assay ist nur so vertrauenswürdig wie die dokumentierte Reinheit des Ausgangsmaterials, und der Prozess der chargenbezogenen Qualitätsprüfung im eigenen Labor von Peptelia liefert diese Dokumentation im Voraus statt erst, nachdem ein Stabilitätslauf bereits schiefgegangen ist. Forschende, die Assay-Kontrollen, Formulierungs-Scouting oder Replikat-Chargentests durchführen, können Neuropeptide wie Semax oder reparaturorientierte Peptide wie TB-500 mit beiliegender COA-Dokumentation beziehen, und der schnelle Versand aus Europa bedeutet, dass eine fehlgeschlagene Charge keine wochenlange Ausfallzeit beim Warten auf Ersatz kostet. Wenn die nächste Stabilitätsstudie einen verifizierten Ausgangspunkt braucht, lohnt sich ein Blick in den aktuellen Katalog und die Prüfung eines COA vor der Bestellung.
Quellen
Die in diesem Artikel diskutierten sequenzbasierten Vorhersagen stützen sich hauptsächlich auf eine multivariable Regressions-Metaanalyse, die Hydrophobizität, Gehalt an aromatischen Resten und pI mit der Serumhalbwertszeit verknüpft, sowie auf eine umfassende Übersichtsarbeit zu Aggregationsmechanismen bei Peptidtherapeutika. Für verdauungsbedingte Instabilität behandelt die Übersicht zur gastrointestinalen Stabilität den enzymgetriebenen Abbau im Detail. Praktische Handhabungsempfehlungen stammen aus den Lagerungsrichtlinien des NIBSC und der technischen Dokumentation von GenScript, während die Evidenz zu Stapling und Zyklisierung aus einer Übersichtsarbeit von 2022 zu stabilitätsverbessernden Strategien stammt.
- Metaanalyse zur Identifizierung von Sequenzdeterminanten der Peptidstabilität (PMC8301568)
- Leitfaden zur Lagerung und Handhabung von Peptiden (NIBSC)
FAQ
Welche wichtigsten Stabilitätsfaktoren von Peptiden sollten Forschende zuerst prüfen?
Sequenzchemie (Prozentanteil unpolarer Reste, Tyr/Trp-Anzahl, pI), Aggregationstreiber (Konzentration, Grenzflächen, Temperatur) und Lagerungs-/Formulierungsbedingungen sind die drei dominierenden Faktorgruppen, wobei das sequenzbasierte Regressionsmodell das schnellste Erst-Screening bietet.
Wie beeinflusst der pH-Wert die Peptidstabilität?
Der pH-Wert verschiebt sowohl die Hydrolyse- als auch die Deamidierungsraten und beschleunigt beide im Allgemeinen bei höherem pH und höherer Temperatur, sodass der ideale Puffer-pH davon abhängt, welche konkrete Schwachstelle die Sequenz trägt, und nicht von einem universellen Zielwert.
Wie lagert man Peptide am besten langfristig?
Lyophilisiertes Peptid bei −20 °C oder kälter lagern, idealerweise bei −80 °C für die langfristige Archivierung, in einem trockenen Behälter, und jede rekonstituierte Lösung aliquotieren, um wiederholte Einfrier-Auftau-Zyklen zu vermeiden, gemäß etablierten Lagerungsrichtlinien.
Verbessert eine höhere Reinheit tatsächlich die gemessenen Stabilitätsergebnisse?
Die Reinheit selbst verändert die intrinsische Chemie eines Peptids nicht, aber Ausgangsmaterial geringer Reinheit bringt Verunreinigungen mit, die das Mapping von Abbauprodukten verfälschen, weshalb die Beschaffung bei einem Lieferanten mit chargenbezogenem Analysenzertifikat, etwa dem COA-Prozess von Peptelia im eigenen Labor, für reproduzierbare Stabilitätsdaten wichtig ist.
Welche Labortests messen den Peptidabbau am besten?
LC-MS-Mapping identifiziert spezifische Abbauprodukte wie Deamidierung und Oxidation, SEC und DLS quantifizieren die Aggregation, und die Seruminkubation bei 37 °C misst die proteolytische Halbwertszeit direkt, gemäß etablierten Analyseprotokollen.